肺需要的是重新形成能换气的结构
肺泡受损以后,仅仅把漏洞填上还不够。它需要重新形成足够薄、与毛细血管相配合的气体交换界面,同时维持肺泡张开和组织完整。
纤维化可以留下大量支撑性的细胞外基质,却没有等量恢复正常的气体交换结构。因此,研究“修复成功”必须说明终点:伤口封住、炎症减轻、胶原减少、肺泡重新形成和肺功能改善,分别是不同的结果。2
本篇以特发性肺纤维化,也就是IPF,为临床问题背景,主要用能够分开机制的细胞和小鼠研究来解释过程。IPF与其他病因的肺纤维化不直接混用。2022年指南中的“进行性肺纤维化”PPF,是非IPF间质性肺病中的进展表型,并非另一种单一病因;它的判定综合症状、影像和生理变化。1
我们要回答的主问题是:为什么有的损伤修复逐渐结束,有的过程却持续产生纤维化? 本文先建立机制地图。基质的长期记忆、免疫干预时序、细胞重编程和生活方式,会在后续课题中分别研究。
“还没好”至少包含四种不同情况
想象同样一张仍有明显纤维化的肺组织图像,它可以来自不同的动态过程。
第一种是损伤源仍在工作。它可以是反复出现的外部伤害,也可以是细胞内部尚未解除的功能故障。组织一直被要求修补。
第二种是修复启动了,但关键步骤没有完成。例如,再生细胞进入中间状态,却未能成熟为正常工作的肺泡细胞。
第三种是局部相互作用形成了反馈。受损细胞改变邻居,邻居及环境又帮助维持异常,使最初诱因与后来维持过程不再完全相同。
第四种是制造新基质的活动已经下降,但过去积累的结构清除、更新得很慢。在短观察窗口内,它看起来也会很“顽固”。
这些机制可以同时存在,也可能在同一个肺的不同区域占不同权重。只看到一个持续的结果,还不能知道该从哪个环节解释。
正常修复需要细胞改变状态,也需要它们完成改变
肺泡上皮主要有两类细胞。Ⅰ型细胞AT1形成大面积、很薄的交换界面;Ⅱ型细胞AT2产生表面活性物质,并在一些损伤条件下承担自我更新、补充AT1的作用。支持它们的间质和血管同样需要协调。2
细胞改变身份通常不是瞬间完成。2020年的研究在损伤后的肺泡再生过程中发现了一类AT2来源的过渡细胞,称为DATP。研究者先通过单细胞数据识别候选状态,再用谱系标记追踪它们的后续去向,支持其中一部分能够产生AT1细胞。3
这里两个证据步骤不能互换:表达图谱显示细胞“像处于两者之间”,不等于已经知道它从哪里来、将到哪里去。谱系追踪增加了时间与来源信息,但仍有标记特异性和覆盖率的边界。
过渡状态也不必只有一个出口。原研究的补充谱系结果支持其中一部分可以回到AT2状态,因此不能把全部再生过程画成每个细胞都沿同一方向前进的流水线。
更有解释力的是,进入过渡状态与完成成熟,可能需要不同条件。原研究发现,IL-1β相关炎症信号参与激活修复过程;在培养体系中持续维持这一信号,细胞却保留较多过渡态特征,成熟AT1标志不足。撤去信号后,部分成熟标志能够回升。3
这说明,有时问题并非修复程序完全没启动,而是程序进行到中途后,环境仍不断要求细胞保持前一阶段的反应。
但成熟标志回升还不是恢复整只肺的气体交换。也不能据此建议反复制造炎症来“训练修复”。这个实验首先帮助识别一个受条件控制的分化步骤。
需要保留人鼠差别。人类IPF中的异常基底样细胞与小鼠过渡细胞具有部分相似表达特征,是否拥有完全相同的来源和命运,不能只凭名称对应。2024年的领域综述也将这种跨物种关系列为待解决问题。2
细胞少了,与留下来的细胞持续异常,并不是同一件事
另一类研究把问题从“有没有AT2细胞”推进到“这些细胞正在做什么”。
2021年的Yao等人比较了两种小鼠模型:一种减少AT2细胞;另一种通过改变AT2细胞内的调节因子Sin3a,使细胞出现持续功能异常、衰老相关特征和后续损失。两组都可以出现早期组织重塑,但后续发展不同:在所研究的条件和时间窗内,单纯细胞消减组的纤维化表现可以缓解,另一组则持续进展。4
这一比较削弱了一个过于简单的解释:只要知道AT2少了多少,就能预测纤维化有多严重。细胞剩余数量、分泌行为、增殖和分化能力,需要分别测量。
原作者还通过相关通路和细胞干预加强机制检验。但Sin3a改变会影响多项细胞功能,不能把这套人工遗传模型直接等同于人类自然衰老,也不能把一个衰老标志当成所有异常的共同原因。
这项研究还有一个容易忽略的时间逻辑:诱导遗传改变的外部处理结束后,遗传改变本身并不会因此撤销。外部开关停止,不等于细胞内部的故障消失。 所以,后来仍有病变,支持持续异常状态可以参与驱动,却不能单独证明组织已经形成不依赖任何持续输入的自主开关。
2026年的一项研究又向前走了一步:在小鼠损伤模型的特定阶段,选择性减少一种异常肺泡上皮过渡态细胞,后续纤维化读数降低。这比“病变里这种细胞很多”更接近功能性证据。6
但这类过渡细胞并不都永久静止;原研究也观察到其自然周转。它说明特定状态在特定阶段能够参与纤维化,尚不足以判定所有过渡细胞都应被清除,或它们在所有阶段都没有正常修复作用。
不同过程的读数,确实会在不同时间改变
Enomoto等人2023年的研究给出了一组可以逐项回查的时间数据。我们从其公开来源表重新计算了60个数值,分别表示胶原相关染色面积、肌成纤维细胞报告面积、肺灌洗液细胞浓度和全肺CD45阳性细胞比例。5
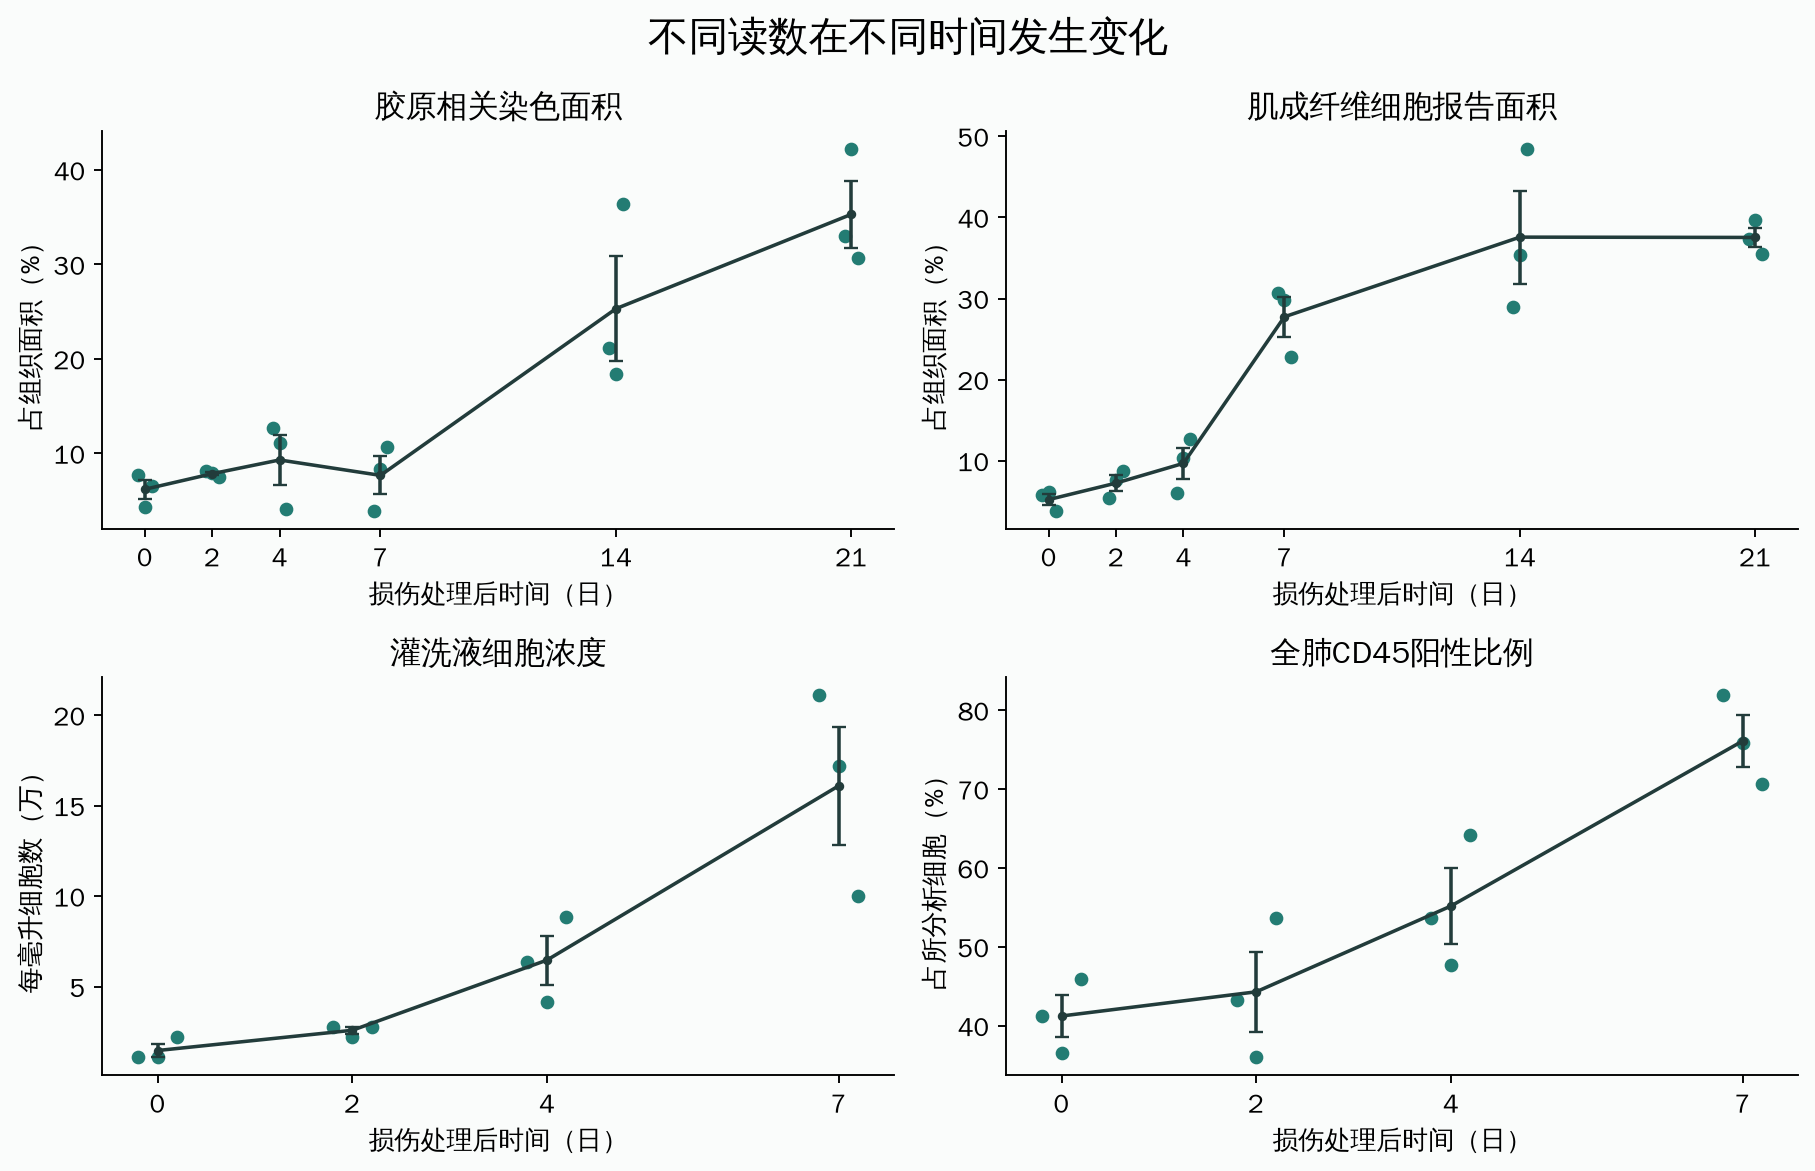
这组数据中,肌成纤维细胞报告面积在较早阶段就明显上升,胶原相关染色的较大增加出现在较晚时间。它提示,细胞活动和已经积累的结构,不会总是同步改变。
但不能把采样日当成过程精确开始的时刻。某天才检出显著差别,不表示此前完全没有变化;样本量、噪声和测量灵敏度也会影响何时“看得见”。
同样,CD45阳性比例增加,并不单独告诉我们免疫细胞绝对数量增加了多少,因为分母也可能变化。灌洗液细胞浓度提供另一种读数,但不能直接替代整个肺组织中的细胞总数。
这就是为什么一句“炎症先升高,后来纤维化”还不够:要核对每条曲线实际测什么,再寻找能改变后续过程的对照。
受损上皮可以通过局部信号改变成纤维细胞
2023年的研究用较少的细胞类型重建了一段过程:受损的AT2来源类器官,与肺成纤维细胞共同培养后,后者更容易出现肌成纤维细胞相关表型。它说明在该培养条件下,可以不额外加入免疫细胞而形成这段促纤维化联系。5
这并不意味着真实IPF与免疫无关。实验排除的是该体系对额外免疫细胞的依赖,没有排除上皮自身的应激和炎症相关信号,也没有把完整病肺的所有细胞关系重建出来。
进一步的对照把TGF-β信号放在了这段联系的重要位置:改变成纤维细胞接收TGF-β的能力,会改变它们对类器官培养上清的反应;改变AT2谱系自身接收这类信号的能力,也会减弱其后续促纤维化表现。
TGF-β可以由细胞产生,也可以以潜在形式存在,需要相应过程使其活化。研究观察到AT2谱系细胞接收TGF-β后,又增加部分相关配体及活化环节的表达,从而支持一条局部正反馈路线。
这条路线的含义是:一个起初由损伤启动的反应,有机会通过细胞自身及邻近细胞继续放大。它尚未给出真实肺内的反馈增益、永久保持时间或统一切换阈值。
改变这条信号路线,能减少后续形成,但还不能叫作逆转
本库又从原始来源表重绘了30个逐鼠终点读数。实验在损伤前改变了AT2谱系的TGF-β受体条件,然后测量后续纤维化相关表现。5
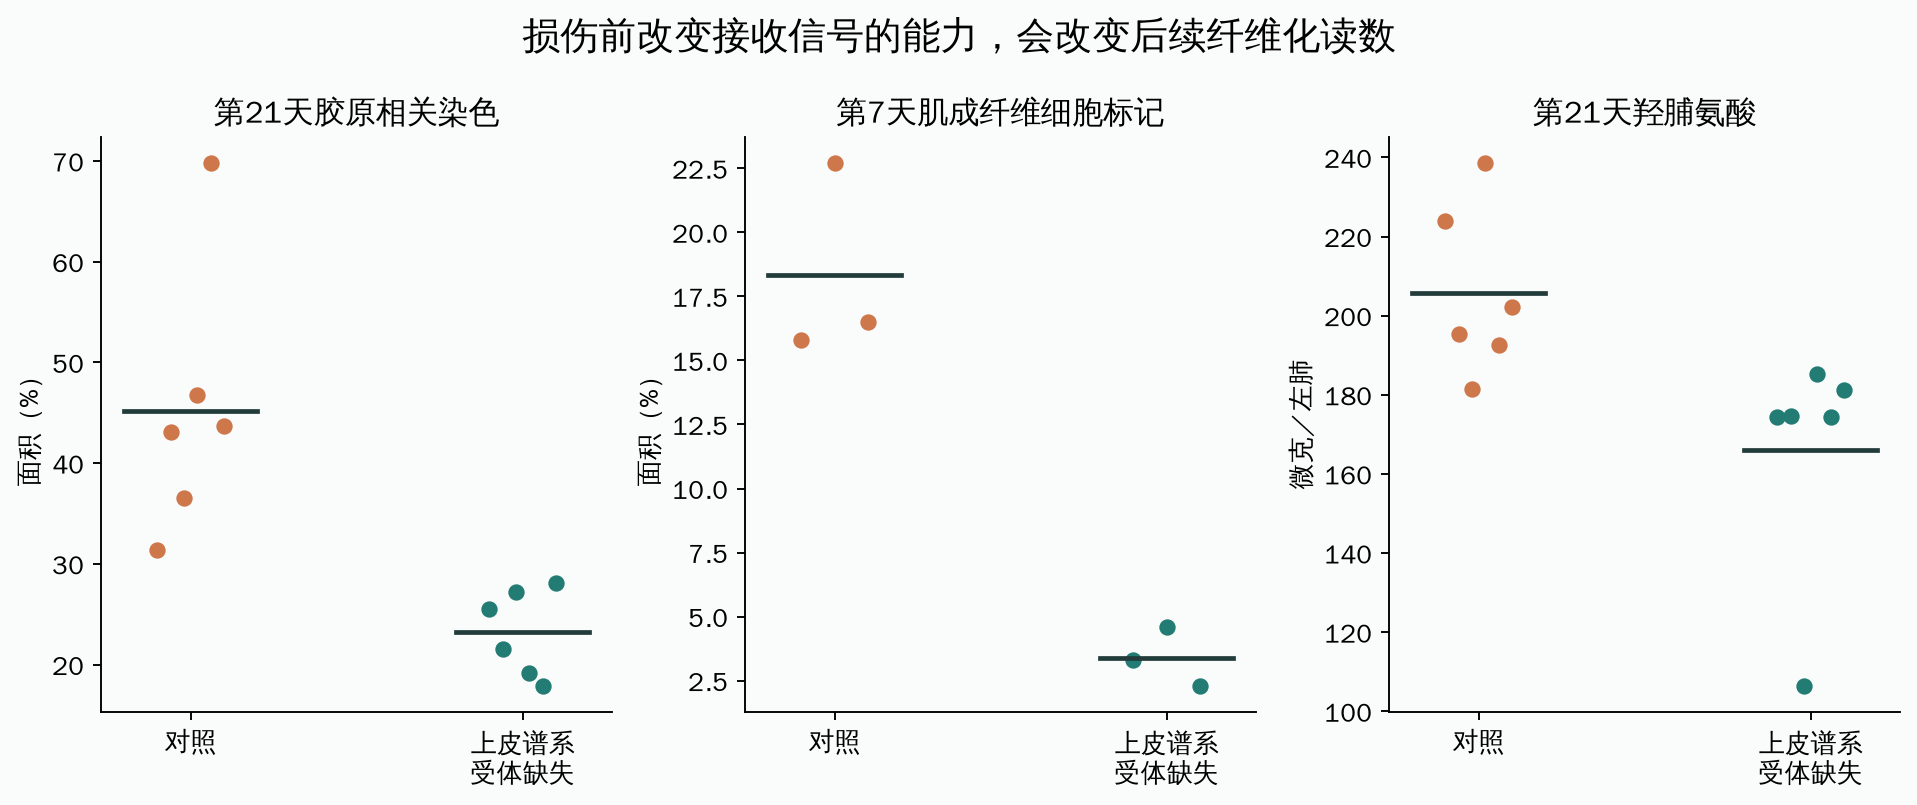
相对于对应对照组,受体改变组的平均胶原相关染色面积约为0.51倍,肌成纤维细胞标记面积约为0.19倍,羟脯氨酸含量约为0.81倍。
这些差异支持该信号路线参与后续纤维化形成。不同读数的变化幅度并不相同:标记面积不是胶原总量,羟脯氨酸也不是肺功能。
而且,这是一项形成过程中的干预比较。它并没有先证明两组已经形成同等成熟瘢痕,再把其中一组逆转回正常。避免后续形成、减轻最终程度与清除既有结构,需要不同实验来证明。
上皮TGF-β信号也有正常生物学作用。培养体系或特定遗传背景中减少纤维化,并不足以推出临床上应长期、全面压制相应信号。
一个小模型:为什么外部刺激没了,基质还可能继续增加
现在用两个量把刚才的区别写清楚:
$a$表示局部促纤维化活动,$m$表示额外基质的代理量。后者是“已经留下多少”,前者是“还在推动多少”。两者都不是患者的直接测量值。
设:
$u$表示持续输入,$g$表示自我促进作用的强度,$-a$表示活动退出,$k$表示基质更新或清除速率。饱和形式是自选的,所有数值与时间都是模型单位,没有用临床数据标定。
其中零值只表示所定义的额外驱动或额外基质归零,不表示健康肺没有正常信号或基质。模型还没有加入基质反过来改变细胞活动的机械反馈,因此不能代替下一篇的组织力学研究。
这不是在宣布肺一定遵守这两式。它只问:不同机制,原则上能否产生不同的持续表现?
先去掉正反馈和持续输入,即$g=u=0$。取初始$a=m=1$,活动会按$a=e^{-t}$下降。如果基质清除很快,$k=1$,则$m=(1+t)e^{-t}$,最终也回到零。
若只把清除速率改成$k=0.05$,活动依然同样快速下降,但基质会先增加,约在模型时间2.45达到1.73,随后才缓慢下降。
原因很简单:输入撤去以后,活动不会瞬间归零。残余生产在一段时间内仍大于清除,存量就会继续上升。看到基质增加,不足以独自证明上游刺激正在加强。
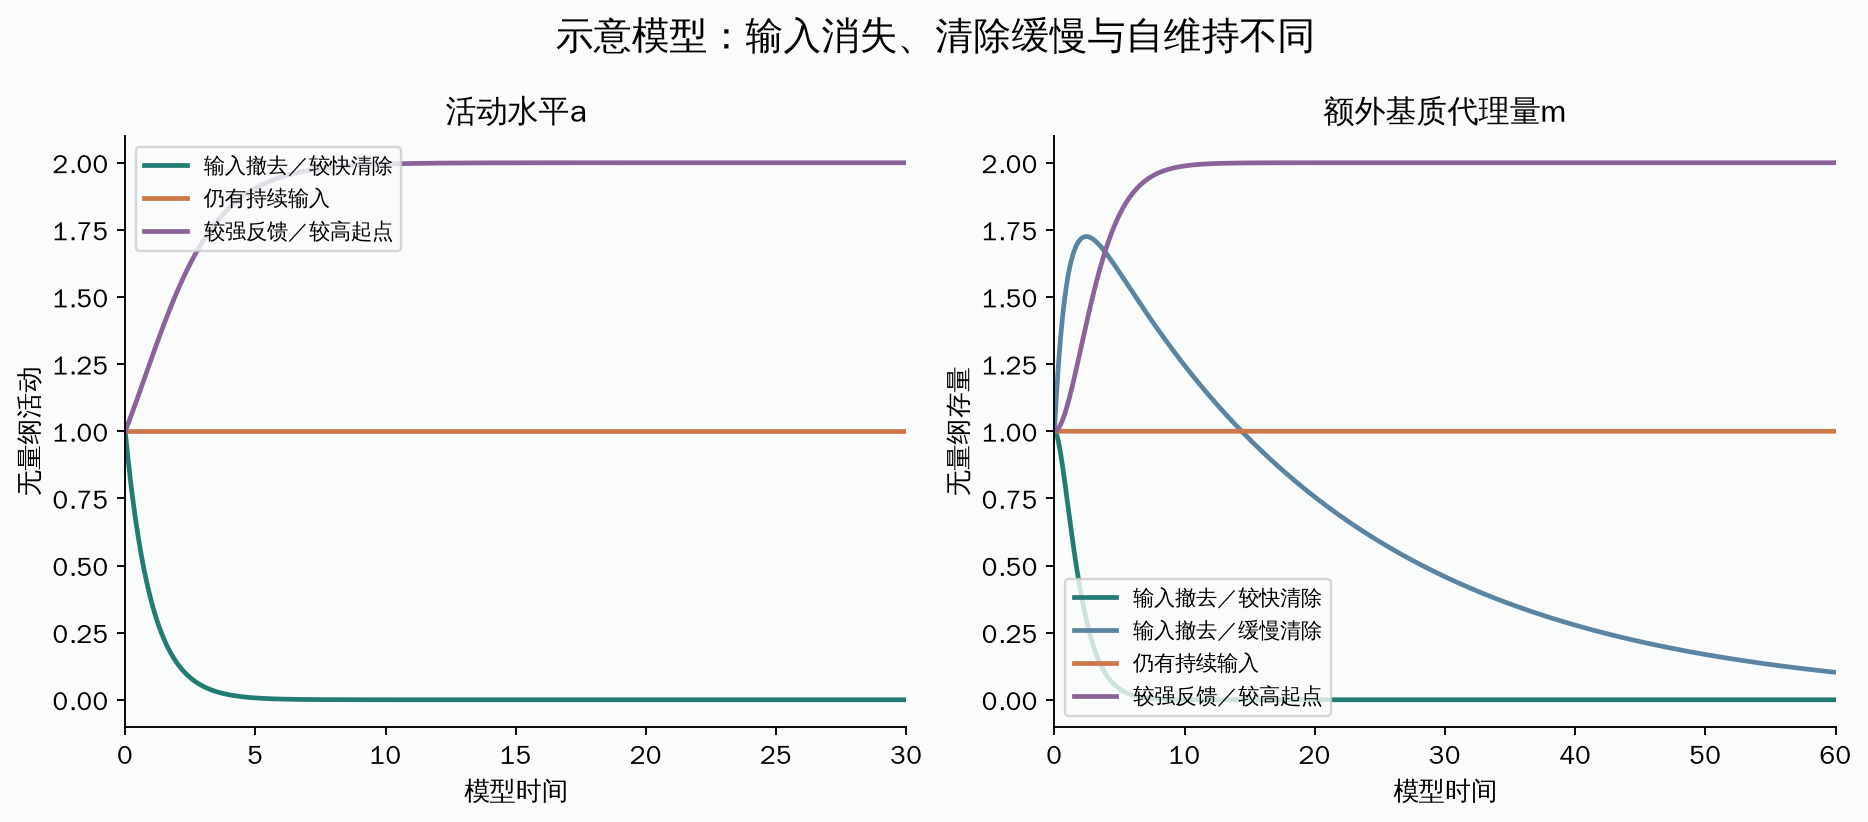
再考虑持续输入。即便完全没有正反馈,$u=1$也可以使活动和基质维持在非零水平。一个平台并不自动证明系统“自己锁住了自己”。
这三个情境帮助明确下一步要测什么:输入是否仍存在,活动是否在下降,清除是否足够快。只看基质存量,无法完整回答。
有正反馈,也不一定有两个稳定状态
在模型中继续令$u=0$,看正反馈能否独自维持活动。
除了$a=0$,非零平衡需要满足:
当$g<2$时没有正的非零平衡。也就是说,模型里确实有自我促进项,但它始终不足以抵消退出,活动仍会消退。
当$g=2.5$时,出现$a=0、0.5、2$三个平衡点。其中0和2稳定,0.5是不稳定分界。从较低起点出发,活动回到零;超过分界,活动会走向较高状态。
本库实际求解了相应轨迹,并核对平衡点、局部稳定性、解析衰减解与时间步细化,数值结果一致。
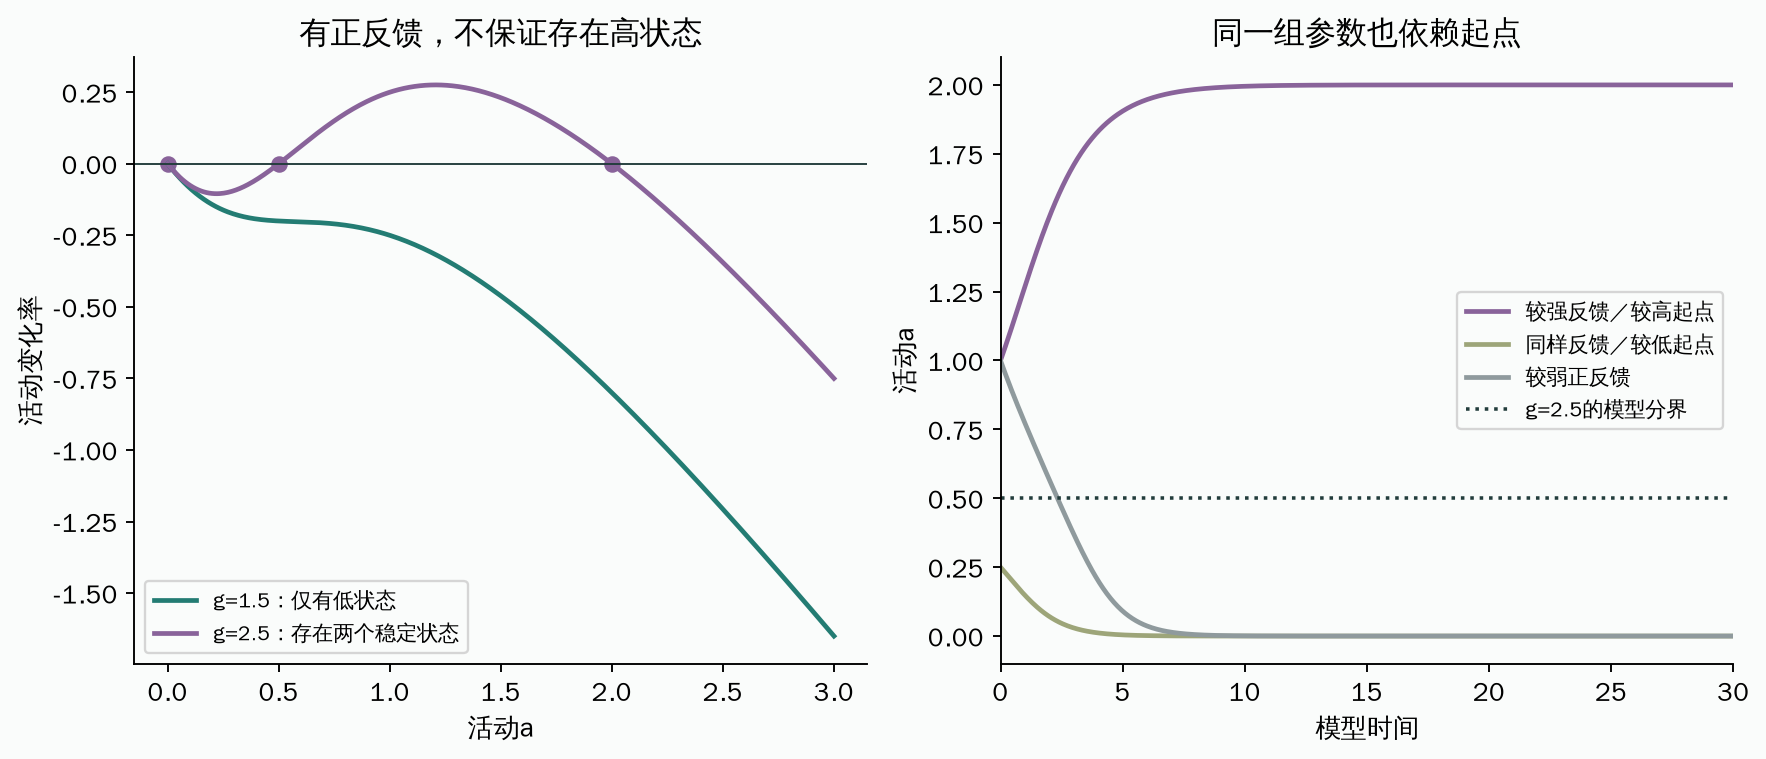
这个例子给出的限制比结论更重要:实验支持某条正反馈,不等于已经证明其强度和非线性足以让完整病肺双稳。
要把“病理吸引子”变成实证主张,需要更充分地排除持续输入和慢恢复,检查不同历史是否在相同外部条件下产生可保持的不同状态,并明确观察时间和扰动范围。
也不能从两个变量的示意模型,推出真实肺只有两个状态。真实组织有空间结构、多个细胞群体和不同更新时间,局部区域可能同时处在不同阶段。
从动物和培养体系,到人类IPF,还差哪些连接
这些研究帮助辨认因果环节,但其外推边界各不相同。
博来霉素小鼠模型包含明确的损伤起点,一些情形下随后会出现自然消退;人类IPF常常没有可定位的单次起点。因此,动物某个时间点的胶原减少,需要与自然病程和同期对照比较,不能直接叫作治愈慢性IPF。
遗传模型则让某类细胞持续处于人为改变的条件下,适合检验其贡献,却不能独自还原患者最初为何发病。
培养体系能减少变量、分开细胞作用,但缺少完整组织力学、血流、免疫和长期更新环境。2023年研究的人来源类器官来自三个无影像学间质性肺病的手术样本,其功能报告还使用了小鼠成纤维细胞,不能称为已经完整复制患者病肺。5
人类病变中的表达图谱提供相关性和候选状态信息。单细胞算法推断出的配体—受体联系,仍需要功能实验支撑;不能仅因图中画出自环,就宣布活体反馈已经测量完成。
目前更有依据的回答
较稳的证据支持:肺修复依赖细胞状态转换及其完成;细胞数量不足与细胞持续异常可以产生不同后果;上皮与间质之间存在可被干预的促纤维化信号联系。
本篇的机制整合是:持续纤维化应同时检查损伤或故障是否持续、修复是否卡住、反馈是否参与,以及结构更新是否太慢。这些解释可以组合,不要求给所有患者指定同一个起因。
仍未确定的是,各机制在人类IPF不同区域与阶段中的贡献、哪些改变足以使成熟结构恢复,以及是否存在可以实际测量和利用的切换边界。
后续研究基质记忆时,需要进一步回答:即便局部信号降低了,过去留下的硬度、交联和空间结构,是否仍在把细胞推回异常反应。这会决定仅调短时信号能够做到哪一步。
可回查:计算结果、原实验时间数据重绘表、受体比较数据和示意模型轨迹。本库没有重做原始影像分割、活体实验或临床疗效试验。