稳定、记忆与修复15 分钟

电压改变之后,电极旁的离子和水怎样重新组织?

电极电位改变后,充电、离子富集、水合结构和表面反应未必同步完成。本文从双电层充电的三个时间尺度出发,重绘2026年时间分辨红外与Pt–D频率数据,用松弛反例区分滞后和永久改变,再以两层静电模型解释为何相同电位甚至更多表面电荷,也未必带来更强的局部电场。分子模拟、谱学和反应模型各提供一段机制,不能把它们直接拼成完整的实时反应录像,也不能由暂态变化推定脉冲更优。

外面的旋钮已经转到位,里面可能还在变化

把电极电位从一个值调到另一个值,仪器很快显示新的设定。但靠近电极的液体并不会因此立刻变成唯一确定的状态。

电子在电极中重新分布,离子受到电场和浓度梯度驱动,水分子改变取向和氢键联系,部分粒子还可能吸附到表面;若同时发生电化学反应,反应物会被消耗,产物不断生成。它们互相影响,却未必同时完成调整。

这就是本篇的问题:相同的外加电位,为什么可能对应不同的局部环境;哪些测量能告诉我们内部到底发生了什么?

2026年9月发表的一项铂电极研究,把时间分辨红外与分子模拟结合起来,报告了离子、水和近表层结构的分阶段变化。3 理解它之前,先要分清“电位”“电场”和“充电完成”各在说什么。

双电层是一段有结构的界面区域

电极表面带电以后,溶液中的相反电荷更容易在附近出现,同号离子则相对减少。这些离子与水分子的极化,共同影响电位如何从金属一侧过渡到溶液深处。

“双电层”这个名字容易让人想到两张固定薄片。实际界面可以同时存在贴近表面的吸附物、带着水合层靠近的离子,以及更分散的离子分布;水也不只是填空的背景。1

水分子有偶极,能够响应局部电场;它们还会与电极、离子及相邻水分子形成不同的联系。离子接近表面时,可能需要改变原来的水合壳层。于是,电荷位置、水的取向与可用空间会一起变化。

经典连续模型用平均电位、介电常数和离子浓度描述这些现象。它们在适当范围内很好用;若要问某类离子是否部分脱水、某一层水如何重新组织,就需要额外的结构信息。新模型通常是在这些假设上加细节,而不是简单宣布所有经典电学都失效。

电位是高度差,电场是局部坡度

沿垂直电极的方向$x$,电场与电位的关系为:

$$ E(x)=-\frac{\mathrm d\phi}{\mathrm dx}. $$

电极与体相溶液的电位差,对应沿途电场的积分。它并没有唯一决定每一小段的坡度。相同的总高度差,可以由前半段很陡、后半段很缓组成,也可以反过来。

这对反应很关键:反应物位于哪一层,便更直接受到那一层局部环境的影响。总电位一样,不保证它所处位置的电场一样;金属表面电荷增加,也不保证界面每个位置的电场都同步增强。

另外,仪器设定电位、经过溶液电阻修正后的电极电位、反应位置的局部电位,是三个不同量。比较文献时还要核对参考电极标尺。SHE与RHE的换算与pH有关,不能看到两个相同的电压数字就当成相同条件。19

最简单的充电问题,也不只有一个时间

Bazant、Thornton与Ajdari在2004年分析了一个基础模型:两块不发生法拉第反应的平板电极之间,放入对称、稀的电解液,然后施加小电压。这个问题已经包含多个时间尺度。2

设电极位于$x=\pm L$,所以间距是$2L$;离子扩散系数为$D$,德拜屏蔽长度为$\lambda_D$。在薄双电层条件下,三个有用的尺度是:

$$ \tau_D=\frac{\lambda_D^2}{D},\qquad \tau_c=\frac{\lambda_D L}{D},\qquad \tau_L=\frac{L^2}{D}. $$

它们分别对应局部电荷松弛、整个电池的主要充电过程,以及跨体相尺度的扩散。第三项是体相扩散尺度,并不是说小电压线性响应中三种贡献都同样显著;盐吸附与体相扩散的耦合在非线性时尤其重要。这里的$\tau_D$是离子电荷分布的尺度,不是单个水分子的转动时间。

为什么整体充电不是只看离子移动一个德拜长度?因为给近表层补充净电荷,还需要电解液中的电流通路。薄层像电容,体相液体提供电阻;电阻与电容一起决定充电时间。因此,整体几何尺寸$L$也进入答案。

本篇选取说明性参数$\lambda_D=10$ nm、$L=50$ μm、$D=10^{-9}$ m²/s,实际计算得到:

尺度 计算值 代表什么
$\tau_D$ 100 ns 局部离子电荷松弛
$\tau_c$ 0.5 ms 该理想电池的主要充电
$\tau_L$ 2.5 s 半间距尺度上的体相扩散

这些不是后文铂电极的实测参数。后文电解液浓度高、过电位大,而且在发生反应,不能直接代入这个线性阻挡电极结果。这个计算要说明的是:即使没有复杂反应,“电已经调好”和“所有浓度都调好”也可能隔着很长时间。

原论文还分析了更大电压下的非线性与盐吸附,指出简单RC等效会受到限制。因此,既不能用一个RC时间解释全部界面变化,也不能说传统理论只知道静态状态。

测到电流,为什么还不能知道水和离子的位置

外电路电流的一部分用于改变界面电荷,另一部分可能通过电化学反应转移电荷。一个最基本的示意分解是:

$$ i(t)=\frac{\mathrm dQ}{\mathrm dt}+i_F(t). $$

$Q$是相应界面储存的电荷,$i_F$是法拉第反应电流。真实器件还可能有吸附伪电容、多界面和空间非均匀性,这个式子只是先把两类用途分开。

因此,电流随时间衰减,不一定意味着水的取向按同样时间恢复;电流趋于稳定,也不保证离子分布和表面覆盖不再变化。需要把电学读数与对结构敏感的测量配对。

红外光谱能帮助观察不同振动环境,但峰位、峰强度和峰面积各有自己的含义。振动频率可能随氢键、电场和吸附条件改变,强度还会受到取向、光学增强和参考谱的影响。一个峰变强,不能直接翻译成“这种水分子增加了同样百分比”。1

新实验怎样看见快慢不一的调整

Li等2026年研究在析氢条件下工作的纳米结构铂膜,使用表面增强红外吸收光谱,并将时间分辨率推进到62.5 ms。其含钾酸性溶液实验比较了不同终点电位,以及从这些电位返回参考电位的过程。34

下面重绘的是发表源表中已提取的3,560 cm⁻¹信号。四格分别对应不同电位跃迁,保留原始差谱符号,没有把它换算成水分子数量。7
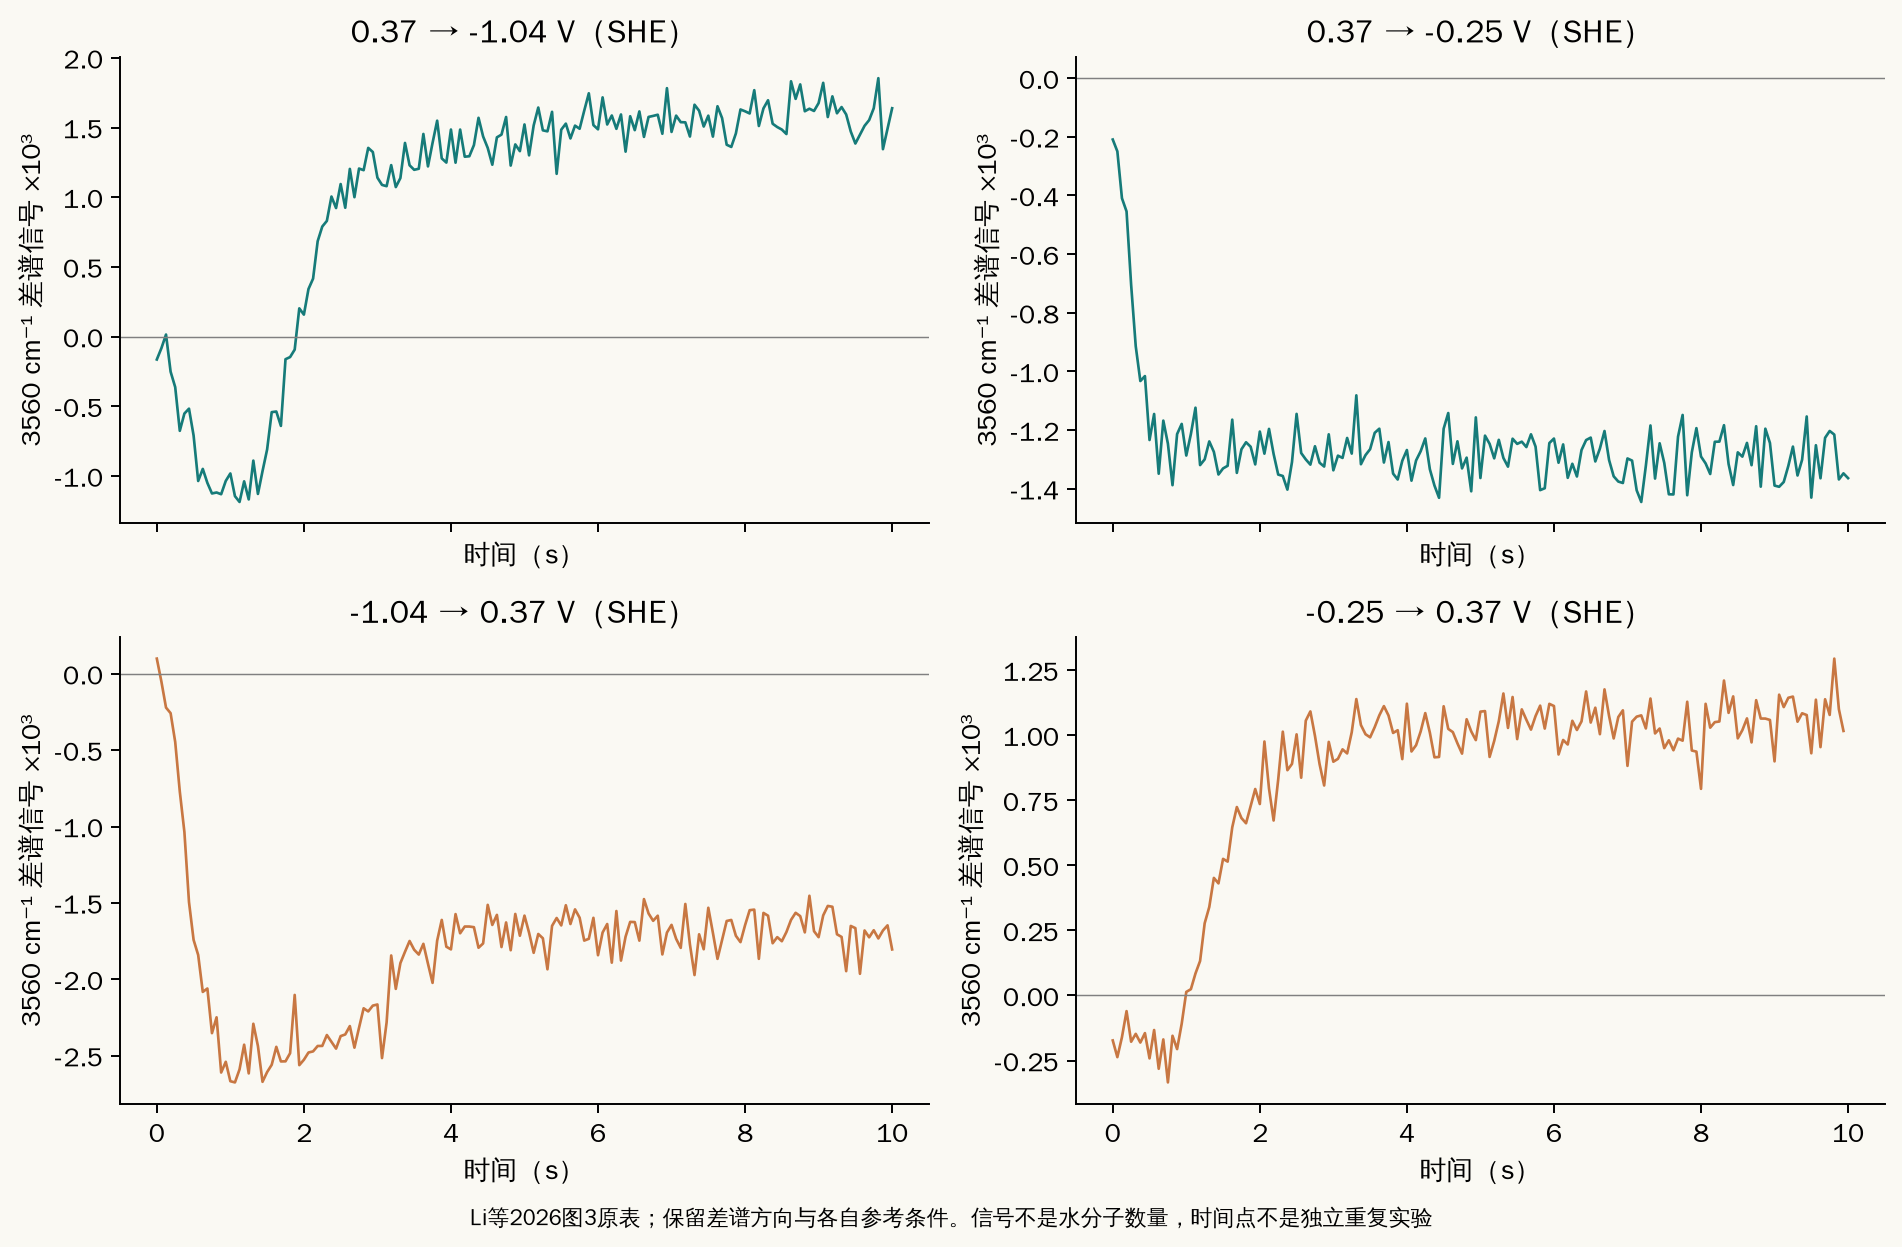
Li等2026图3源表重绘。左列是较大电位变化的去程与回程,右列是较小变化的对应过程。图示为不同参考状态下的差谱曲线,不能直接首尾拼成同一绝对吸收量。末格最后一个空值未补写。

较大负向跃迁的曲线先向一个方向变化,再出现相反变化;较小跃迁的走势不同。返回时又可以出现短暂超过后期水平的信号,随后回落。它们表明界面的调整并不是“所有量一起按同一个指数走向终点”。

但这组曲线直接测到的是光谱变化。把它解释成水取向、氢键环境和内层收缩,需要其他证据。原文将这些过程称为phase I与phase II,本文称为两个阶段,不据此宣布发生了两种物态之间的相变。

差谱的正负也需要原文定义。在这项研究的相关谱带中,作者把正向信号解释为相较参考状态,某些弱氢键水及离子水合环境的贡献减少。5 它不是“正号等于水增加”的通用规则。

分子模拟补了哪一段机制,又没有补哪一段

作者结合模拟提出这样一条过程:较温和条件下,水的取向与氢键网络先调整;更负的条件下,近表面钾离子增多并发生部分脱水,离子更接近金属,离子与金属之间的一部分水移开,近表层结构因而改变。510

模拟能提供实验无法直接逐个拍到的空间信息,例如离子和氧原子的分布、离子周围的水合结构、不同区域的振动特征。它使“水和离子一起参与”成为具体的结构模型。

不过,原附件中的生产轨迹是零电荷附近约1 ns、其他条件约0.5 ns;部分比较通过不同表面钾离子数量建立相应界面条件,并预先设置氢覆盖。计算的振动态密度也是由原子速度相关函数得到,并非直接计算了完整实验光学吸收信号。

这些结果支持候选微观结构,却没有把几秒钟的电位阶跃实验、全部离子补给和真实析氢反应逐步模拟出来。纳秒模拟与毫秒光谱各回答一段问题,不能把两者的时间轴直接接成一部完整录像。

为什么亚秒响应不能按扩散公式变成原子移动距离

论文的公开评审中,专门讨论了一个疑问:用普通扩散尺度$\ell\sim\sqrt{Dt}$估计,约0.8 s对应的移动长度,远大于模型所说的埃量级内层变化。6

本篇实际核算:若取$D=10^{-9}$ m²/s,0.8 s对应约28 μm。这个算式并没有错,但它算的是给定扩散系数下的运输尺度,不是自动算出了界面层的厚度变化。

作者的解释是,离子富集之后还涉及部分脱水和水网络重组,观测时间可能由跨越能垒的集体调整决定。作为量级示意,在298 K下采用最简单Eyring前因子、传递系数取1,把0.8 s反推成一个等待时间,可得到约17.3 kcal/mol的等效活化自由能。

这个反推说明“亚秒过程不必对应几十微米的内层厚度改变”,却没有独立量出脱水能垒,也没有从候选机制中唯一选中一个。0.8 s在这里来自论文讨论中的时间量级,不是本篇对原曲线重新拟合出的时间常数。传递系数、集体坐标及其他传质过程仍会影响解释。

往返曲线不同,也要区分暂态与永久改变

在返回过程中,原研究提出密集离子离开时扰动水网络,产生不同于接近电极时的暂态结构;随后氢键网络继续调整。作者把这种不同路径称为不可逆的界面“呼吸”。6

这里需要把两件事分开:反向操作是否沿原路径退回,以及足够等待后能否重新达到原来的宏观状态。前者不成立,并不自动意味着后者永远不成立。

看一个有用的反例。假设快变量$q$跟随输入$u$,慢变量$w$再跟随$q$:

$$ \tau_q\dot q=u-q,\qquad \tau_w\dot w=q-w. $$

这是本篇自选的两个稳定松弛过程,时间常数取0.1 s和1 s,不代表单个水分子的转动。周期改变输入时,慢变量在去程和回程可以不同;停止输入后,它们最终都回到原平衡。
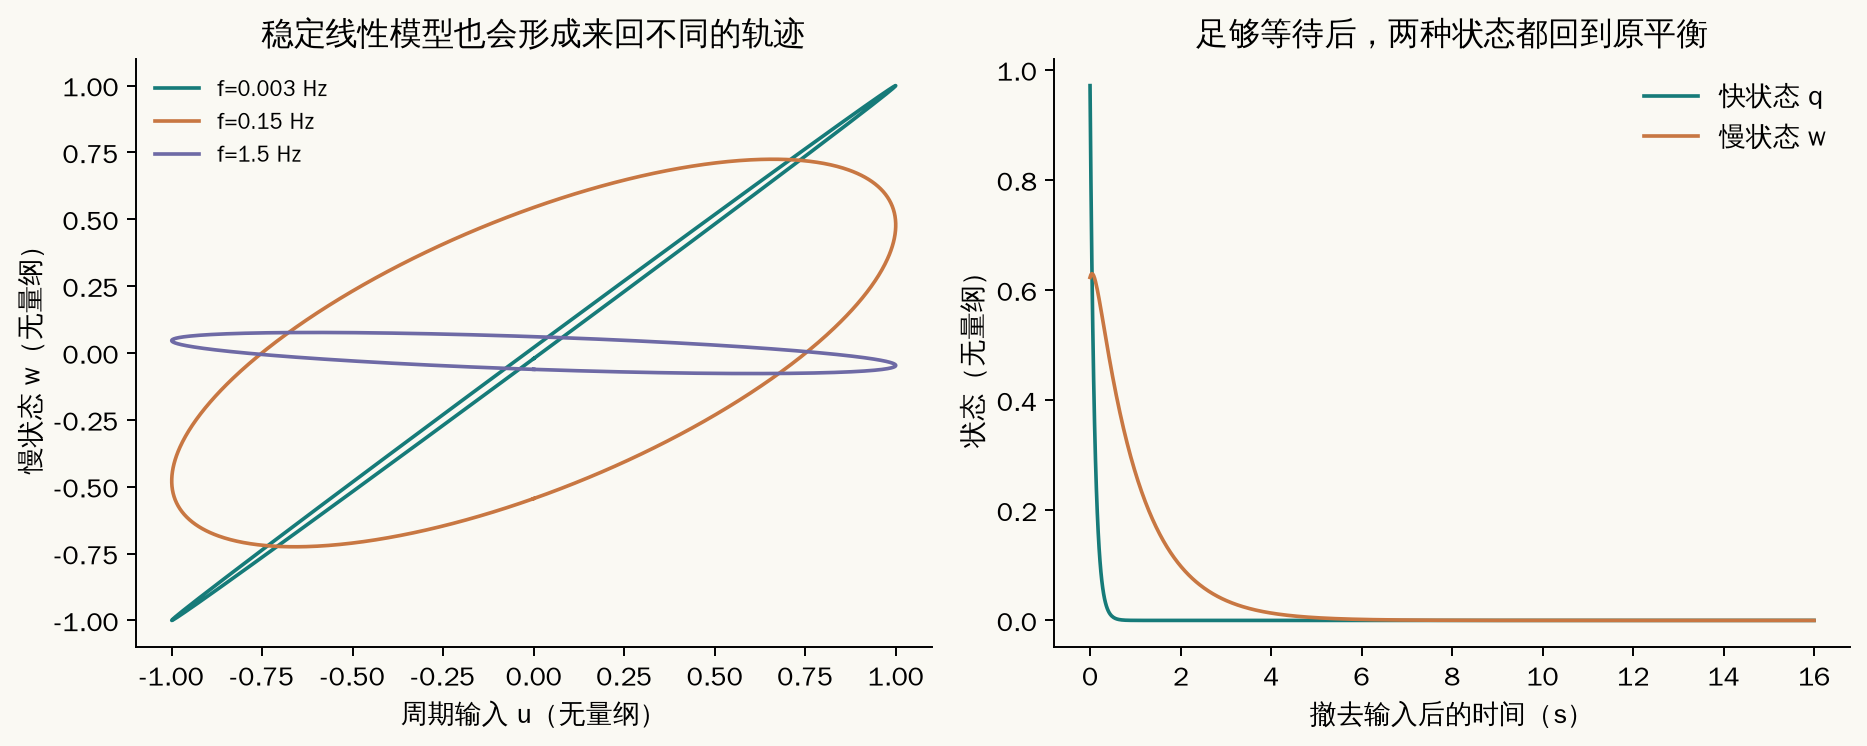
本库双时间尺度模型。左图是不同频率下的往返轨迹;右图撤去输入后,快慢变量先后恢复。该模型没有永久记忆变量,也没有拟合Li等实验。

本例不是对新实验的否定,而是说明仅凭滞后形状不能完成机制识别。真实电极还可能发生吸附滞留、表面改变或不可恢复损伤,需要改变等待时间、扫描速度和循环次数,并检查表面与谱学基线。

“回到原状态”也不等于整个过程没有耗散。即使宏观终点相同,驱动中的电流、反应和松弛仍可以消耗能量。因此,不应把不同路径、有限时长记忆和永久结构改变都压成一个词。

同一电位下,更多表面电荷为何可能对应更弱的局部电场

现在用一个完全可算的静电例子,把位置的重要性讲清楚。

考虑负电极与体相之间有两段介电层,中间夹着一张正电荷薄片。它可用于示意吸附离子的作用,但不模拟真实吸附动力学。两段厚度分别为$d_1,d_2$,介电常数为$\varepsilon_1,\varepsilon_2$,金属电荷密度为$\sigma_M$,中间薄片为$\sigma_a$。

由高斯定律:

$$ E_1=\frac{\sigma_M}{\varepsilon_1},\qquad E_2=\frac{\sigma_M+\sigma_a}{\varepsilon_2}. $$

固定两端电位差$V=\phi_M-\phi_{\rm bulk}$,还必须满足$V=E_1d_1+E_2d_2$。增加中间正电荷时,金属电荷也会调整,才能保持相同的外加电位差。

本篇用相同厚度和介电常数的自选单位计算:$V=-1$,$\sigma_a$从0增加到0.8。金属电荷从−0.5变为−0.9;外层电场却从−0.5变为−0.1,幅度明显下降。
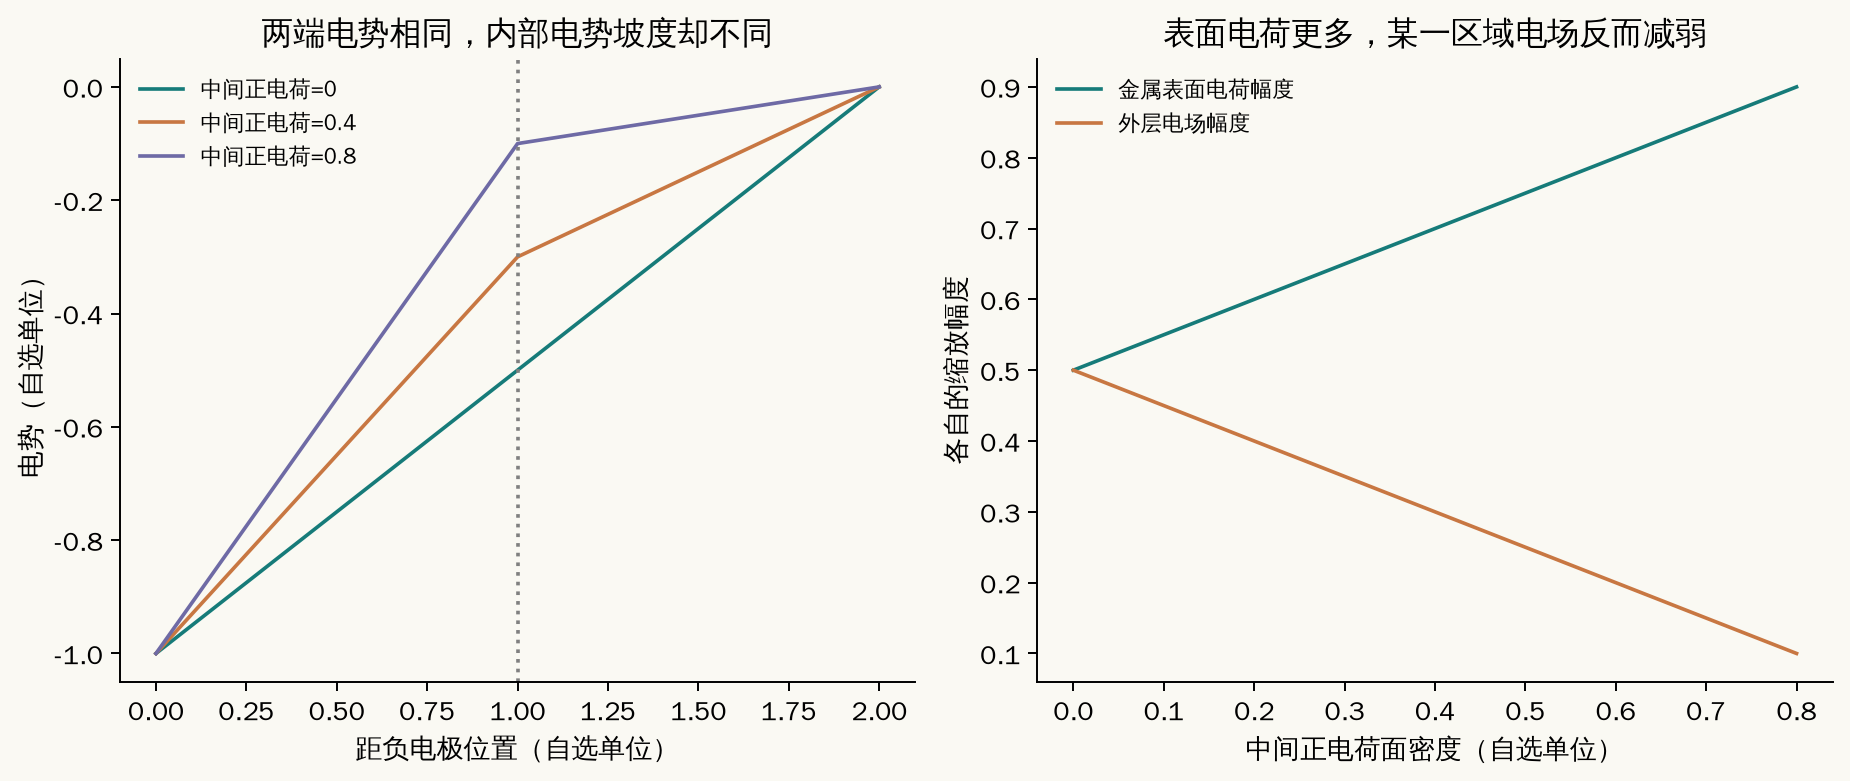
两层静电示例。左图两端电势固定,内部斜率重新分配;右图金属电荷幅度增加,而外层电场幅度下降。未加入扩散层、化学反应或真实材料参数。

这不是电学矛盾。正电荷薄片对不同区域的场有不同影响,外电路又在维持总电位差。反应如果主要发生在外层,就不能只用金属表面电荷幅度判断它受到的场。

为什么不同离子有时促进反应,有时却抑制

Zhu等2026年的理论研究将类似的位置区别用于碱性析氢:一部分阳离子保持溶剂化、分布在较外侧,另一部分更靠近表面并发生特异吸附。两类离子改变局部电位与场的方式不同。9

值得注意的是,作者发现,仅用局部电位对传统反应速率做修正,即使加入特异吸附,也还不能得到某些促进—抑制反转。他们进一步假设局部电场影响水解离的能量代价,并结合吸附覆盖及位点占用等因素,才得到可以解释所选趋势的模型。

这条解释有具体的物理内容,也有明确前提:反应水被放在哪个区域、哪一步控制反应速度、离子吸附如何参数化、电场怎样改变反应代价。部分参数由原有极化曲线拟合;模型解释多个趋势有意义,但不是独立量到了所有中间步骤。12

它与前面的酸性铂膜研究也不是同一个条件。电极材料、pH、参照电位和反应位置不同,“近表层某处场增强”与“较外侧某处场减弱”可以同时具有物理可能性。不能把不同体系中一句“钾促进”或“钾抑制”提炼成离子的永久属性。

用振动探针读电场,也必须留下转换关系

Li等还用Pt–D振动频率变化探查局部场,比较不同电位和电位改变后的时间过程。本篇从其发表源表重新计算均值与样本标准差:电位扫描部分每点三次测量,时间部分每点两次测量。8
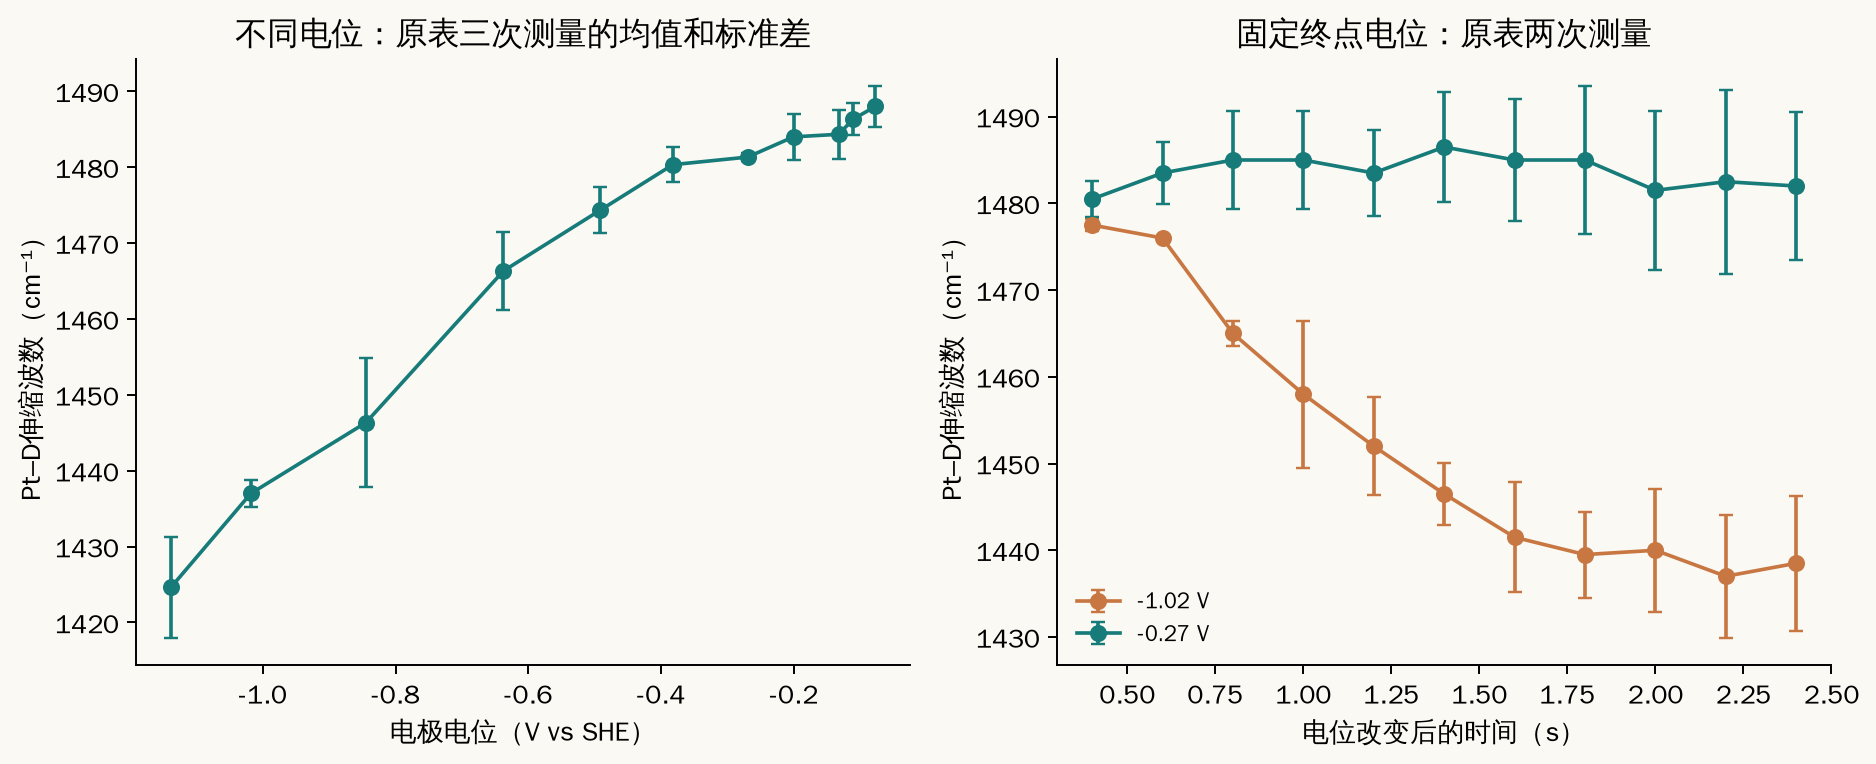
Li等2026图4c、4d原表重绘。左图每点三次测量,右图每点两次测量,电位标签依发表原图校对;误差条为样本标准差,非标准误。保留作者给出的SHE电位与已提取波数,未重新拟合原始光谱。

频率随电位的关系发生变化,并与时间过程出现对应,这为局部环境调整增加了一种观测。可是频率并不是电场的直接单位:从频移到绝对场强,仍依赖振动Stark响应、吸附构型、覆盖与参照条件。氘代帮助分离谱带,不会自动消除所有解释歧义。

原文及附件比较了溶液电阻修正、pH、不同电解液和其他探针等条件。公开回复也保留了一项实验限制:无碱金属的酸性体系受溶液电阻和电流限制,实际未能覆盖含钾体系同样深的负电位范围。因此,“无钾时没看到同样变化”不能写成在所有完全匹配条件下都已排除。56

调整时间程序能改变界面,但还没有保证收益

这些结果说明,持续电位、阶跃和周期驱动可能使界面走过不同状态。它为理解暂态反应和路径依赖提供了实际研究价值。

要判断某种时间程序是否改善反应,还必须继续测产物、选择性、长期稳定性和能量消耗,并保持比较预算一致。瞬间电流更大,可能含有更多充电电流;某一谱带增强,也不等于单位能量得到更多目标产物。本篇没有从界面滞后推导“脉冲一定更优”。

本篇较稳的机制认识是:外加电位通过电荷、空间分布和分子环境共同影响反应。充电、富集、溶剂重组和表面过程可以处在不同时间尺度;它们的状态决定局部电势怎样分配,而局部电场与具体反应步骤之间还需要单独的证据。要解释电极为何此刻表现不同,既要看电压现在是多少,也要看内部状态是怎样到达这里的。

来源与依据

  1. S1 领域综述

    Water at charged interfaces

    Grazia Gonella, Ellen H. G. Backus, Yuki Nagata et al. · 2021

    Nature Reviews Chemistry5,466–485;作者FHI公开PDF · 相关全文已核

    pp466–469导论、经典平均场/离子水合与介电分层

    实际核基础概念和经典模型前提;未通读全部应用与参考文献。仅作领域地图,不继承全界面统一微观结论。

  2. S2 原始理论与历史综述

    Diffuse-charge dynamics in electrochemical systems

    Martin Z. Bazant, Katsuyo Thornton, Armand Ajdari · 2004

    Phys Rev E70,021506;MIT作者原件 · 相关全文已核

    pp1–3定义、Eqs1–5、阻挡电极/非线性模型范围

    已核L为半间距,tauD=ld²/D,tauc=ld L/D,tauL=L²/D;非线性/盐富集并非理论完全未考虑。只重算尺度,不自称重跑全文PNP和渐近证明。

  3. S3 原始谱学/模拟研究入口与扩展数据图注

    Probing far-from-equilibrium dynamics of electrical double layers

    Xiao-Yu Li, Yu-Chen Cai, Zhao-Dong Meng, Ze-Tong Jia, Yu-Chen Sun, Jin-Yu Ye, Na Tian, Zhi-You Zhou, Jun Huang, Junxiang Chen, Shi-Gang Sun, Tao Wang · 2026

    Nature;2026-09-02发表版;Crossmark取证时current · 摘要已核

    摘要、ED5/6/7/8/9/10,版本与原件链接

    订阅主文全文/期刊referencePDF未取得;相关科学判断回已取得公开图注、SI、源表与作者答复。检测62.5ms不同于MLMD0.5–1ns;两阶段非两物态。

  4. S4 原始发表图注

    Li2026 — Figure3: Dynamic EDL structure with K+

    Xiao-Yu Li, Yu-Chen Cai, Zhao-Dong Meng, Ze-Tong Jia, Yu-Chen Sun, Jin-Yu Ye, Na Tian, Zhi-You Zhou, Jun Huang, Junxiang Chen, Shi-Gang Sun, Tao Wang · 2026

    期刊公开Fig3图注 · 相关全文已核

    a–h:四电位阶跃、3560cm-1、62.5ms、去程与回程

    已逐项读图注并与s7表头核;不同参考状态不拼成绝对吸收量,不从一个强度算水数量。

  5. S5 原始模型与补充证据

    Li2026 — Supplementary Information

    Xiao-Yu Li, Yu-Chen Cai, Zhao-Dong Meng, Ze-Tong Jia, Yu-Chen Sun, Jin-Yu Ye, Na Tian, Zhi-You Zhou, Jun Huang, Junxiang Chen, Shi-Gang Sun, Tao Wang · 2026

    期刊SI,Notes1–5及Figs1–36/Tables1–8 · 相关全文已核

    Note2 DPchi验证/MD0.5–1ns/VDOS;Note3模型;Note4覆盖估计;Note5时间与差谱解释

    实际核相关notes,不把全部67页逐图当重跑。MLMD初始2/3ML H与不同K数量、NVT325K,势预测/力/电势基准有范围;VDOS不是完整红外光学强度。模型场依赖有效尺寸/层厚近似,不将其直接当动态反应仿真。差谱正峰为参考到当前弱氢键贡献减少。

  6. S6 原始评审与作者答复

    Li2026 — Peer Review file

    Xiao-Yu Li, Yu-Chen Cai, Zhao-Dong Meng, Ze-Tong Jia, Yu-Chen Sun, Jin-Yu Ye, Na Tian, Zhi-You Zhou, Jun Huang, Junxiang Chen, Shi-Gang Sun, Tao Wang; referees · 2026

    公开多轮评审,相关作者修订文本 · 相关全文已核

    评论2电流;4无K匹配不足;6不可逆解释;局部pH/气泡;末轮800ms与Å量级解释

    实际读这些评论及答复。作者反向离子释放/水重组解释不当直接追踪所有事件;返回平衡与不沿原路径分别表述。无K实际极限-.46V不足对比有K-1.1V;气泡/电解液对照支持而非无条件排除。作者关于pH仅影响动力学不影响EDL的宽泛断言不继承;Eyring量级反推非独立能垒。

  7. S7 原始发表的提取后信号

    Li2026 — Source Data Figure3

    Xiao-Yu Li, Yu-Chen Cai, Zhao-Dong Meng, Ze-Tong Jia, Yu-Chen Sun, Jin-Yu Ye, Na Tian, Zhi-You Zhou, Jun Huang, Junxiang Chen, Shi-Gang Sun, Tao Wang · 2026

    期刊xlsx · 相关全文已核

    Figure3b/3d/Figrue3f/3h(Figrue为原表拼写),全有效643对值

    四表有效161/161/161/160点;3h在10s的强度空值保留缺口,未补写。全量核时间步.0625s,直接重绘差谱单位。其它三维谱sheet只看表头未重分峰,不自称整文件信号都重算。原表极值及后7s均值记录,不把极值时间当拟合松弛常数。

  8. S8 原始发表频率与重复测量表

    Li2026 — Source Data Figure4

    Xiao-Yu Li, Yu-Chen Cai, Zhao-Dong Meng, Ze-Tong Jia, Yu-Chen Sun, Jin-Yu Ye, Na Tian, Zhi-You Zhou, Jun Huang, Junxiang Chen, Shi-Gang Sun, Tao Wang · 2026

    期刊xlsx;Fig4d表头与发表图存在对调 · 相关全文已核

    Fig4c11点各3次;Fig4d两组各11时间点各2次,全部均值与样本SD核算

    实算mean与ddof1标准差,吻合原表舍入。发现Fig4d首组表头-.27而均值曲线对应发表图-1.02红色下降组,第二组相反;依据s11发表原图和图注校正电位标签,CSV同时保留原表表头。没有改原件、没有猜测错误原因;未重拟合原始光谱。

  9. S9 原始理论模型

    Disentangling the Janus-faced effects of cations in electrocatalysis

    Xinwei Zhu, Tobias Binninger, Marc T. M. Koper, Michael Eikerling · 2026

    Nature Communications;2026-03-31 · 相关全文已核

    Intro/模型修正/Eqs1–8;Discussion;Methods参数化

    已核碱性HER、Volmer控速前提、IHP/OHP和sigmafree=sigmaM+sigmaad,局部电位修正单独不足反转,另需电场影响水解离+覆盖/阻位等。若干参数拟合既有曲线,全部源数据为模型生成;不当新独立实验,也不据电流升高自动排除传质机制。酸性Pt与碱性Au不可直接比较同数字电位或同一反应区域。

  10. S10 原始谱学/模拟图注

    Li2026 — Figure2: Two-phase conversion of EDL structure

    Xiao-Yu Li, Yu-Chen Cai, Zhao-Dong Meng, Ze-Tong Jia, Yu-Chen Sun, Jin-Yu Ye, Na Tian, Zhi-You Zhou, Jun Huang, Junxiang Chen, Shi-Gang Sun, Tao Wang · 2026

    期刊公开Fig2图注 · 相关全文已核

    a实验差谱;b–d模拟VDOS;e–j图示;k–o方向/氢键/分布

    逐项核哪些是实测、哪些是MD分区与示意图;未重跑MLMD,原表2l/2m等只查看列结构,不用于新定量结论。

  11. S11 原始发表图及图注

    Li2026 — Figure4: Pt-D field probe

    Xiao-Yu Li, Yu-Chen Cai, Zhao-Dong Meng, Ze-Tong Jia, Yu-Chen Sun, Jin-Yu Ye, Na Tian, Zhi-You Zhou, Jun Huang, Junxiang Chen, Shi-Gang Sun, Tao Wang · 2026

    公开Fig4原PNG;另存li2026-fig4.html图注 · 相关全文已核

    Fig4c/4d原图视觉亲核;Fig4d蓝色-.27V平稳、红色-1.02V下降

    确认原图的两组曲线均值/误差与s8源表相符,但表头对应关系相反。原图、图例、图注一致,重绘据此校正,冲突作为本篇自审发现保留。原图不对外发布;最初误抓网站SVG标志的文件未作为证据使用。

  12. S12 原始模型附录

    Zhu2026 — Supplementary Information

    Zhu et al. · 2026

    期刊SI含敏感性与MATLAB示例 · 相关全文已核

    FigsS1–S5/Note1;Fig2c代码的参数与电位换算

    实际读上述相关段落,核反应平面与参数依赖,未运行整套MATLAB/拟合;本库两层静电是自选教学例子,不冒充原模型复现。

最后更新 2026-09-12

来源