远处有反应,不一定是整块蛋白换了一种形状
一个分子结合在蛋白质这一端,另一端就更容易抓住伙伴,或者反而更难结合。两处没有直接接触,影响怎样过去?
最直观的解释是机械联动:这一端动一下,中间结构跟着调整,另一端的结合口袋随之改变。这样的机制确实存在。不过,蛋白质不是只有一种姿态的硬塑料模型。它一直在热运动中,某些部分转动、弯曲,偶尔进入不常见的状态。局部结合能改变这些状态各占多少,也能改变它们周围的波动范围。1
所以,远端功能改变可以有不同的实现方式:显著结构联动、原有状态重新分配、内部波动代价变化。它们并非总能切成互不重叠的类别。相互作用决定哪些状态容易出现,状态又决定测到怎样的结构、运动和功能。
本文用两个机制模型和一个测量反例讲清其中的物理过程,再比较PDZ结构域和Sgt2分子伴侣的证据。重点是解释远端效应,而不是从一张结构图寻找万能“开关”。
先确定究竟是哪一种功能变了
有些实验测催化速度,有些测结合强弱,有些测细胞生长,还有些测蛋白与伙伴形成了多少复合物。这些读数不能直接互换。
以结合为例,解离常数$K_d$越小,平衡下越容易结合。在简单单一位点模型中,配体自由浓度为$L$时,已结合比例是:
但实验中的复合物总量还取决于有多少可用蛋白。某个远端变化如果让蛋白更容易失去原来折叠、被清除,结合信号也会降低。这个时候,不能只凭信号下降就认定“远端把结合口袋关掉了”。
本篇因此区分三个层次:远端扰动改变了读数;排除丰度等解释后,确实改变了结合或催化性质;已经知道它通过哪些分子过程实现。 第一层证据不能自动填满后两层。2026年的PDZ研究提供了很好的例子:它特意同时测丰度与结合,处理这两个因素的混淆。5
“变构”这个词也有宽窄两种用法。经典问题是一个调节分子的结合,怎样改变另一处功能;一些新图谱则把结合界面以外的突变对结合自由能的影响也称为变构效应。后者能定位能量耦合,但还没有证明该位置在细胞里确实被某个天然调节分子使用。阅读时把扰动类型说清楚,比先争名词更有用。
为什么相隔很远,仍可能不独立
蛋白质的一条链折起来以后,会通过氢键、带电基团相互作用、疏水堆积等形成连接。局部改变不只影响一个原子,还会改变相邻部分的转动空间、受力与溶剂接触。这些变化可以沿结构传播,也可以改变涉及许多部分的共同运动。
这里的“传播”不一定像电报沿一条固定导线逐站传递。假如一端和另一端更容易在同一种整体状态下结合,那么改变这种状态的占比,就同时改变了两端的统计行为。
把它想成两种经常互相转换的姿态:T态在A端比较难结合,R态在A端比较容易结合。调节分子B如果更偏好R态,B增多就会让带有B的R态得到更大的统计权重;整个蛋白群体在R态停留的比例增加,A端因此更容易结合。
每个单独构象内部的A位点亲和力甚至可以保持原值。改变的是我们随机拿到一个蛋白时,它处于哪一种状态的机会。
把状态占比算出来:同一个框架可以促进,也可以抑制
本篇建立一个明确的平衡示例。蛋白有T、R两种构象,各自能结合A和B;每个构象有未结合、只结合A、只结合B、两者都结合四种情况,总计8个状态。
对构象$r$,四种结合情况合计的统计权重为:
$w_r$是没有配体时的构象权重,$K_{A,r}$和$K_{B,r}$是该构象下两种配体的解离常数。这些量共同决定每个状态的概率,某类状态的权重除以$Z$就是它的比例。
示例把无配体时T、R占比设为99%和1%,A对T、R的解离常数设为100和1。A浓度固定为1,所有浓度使用自选单位。我们改变B的偏好,看结果如何。
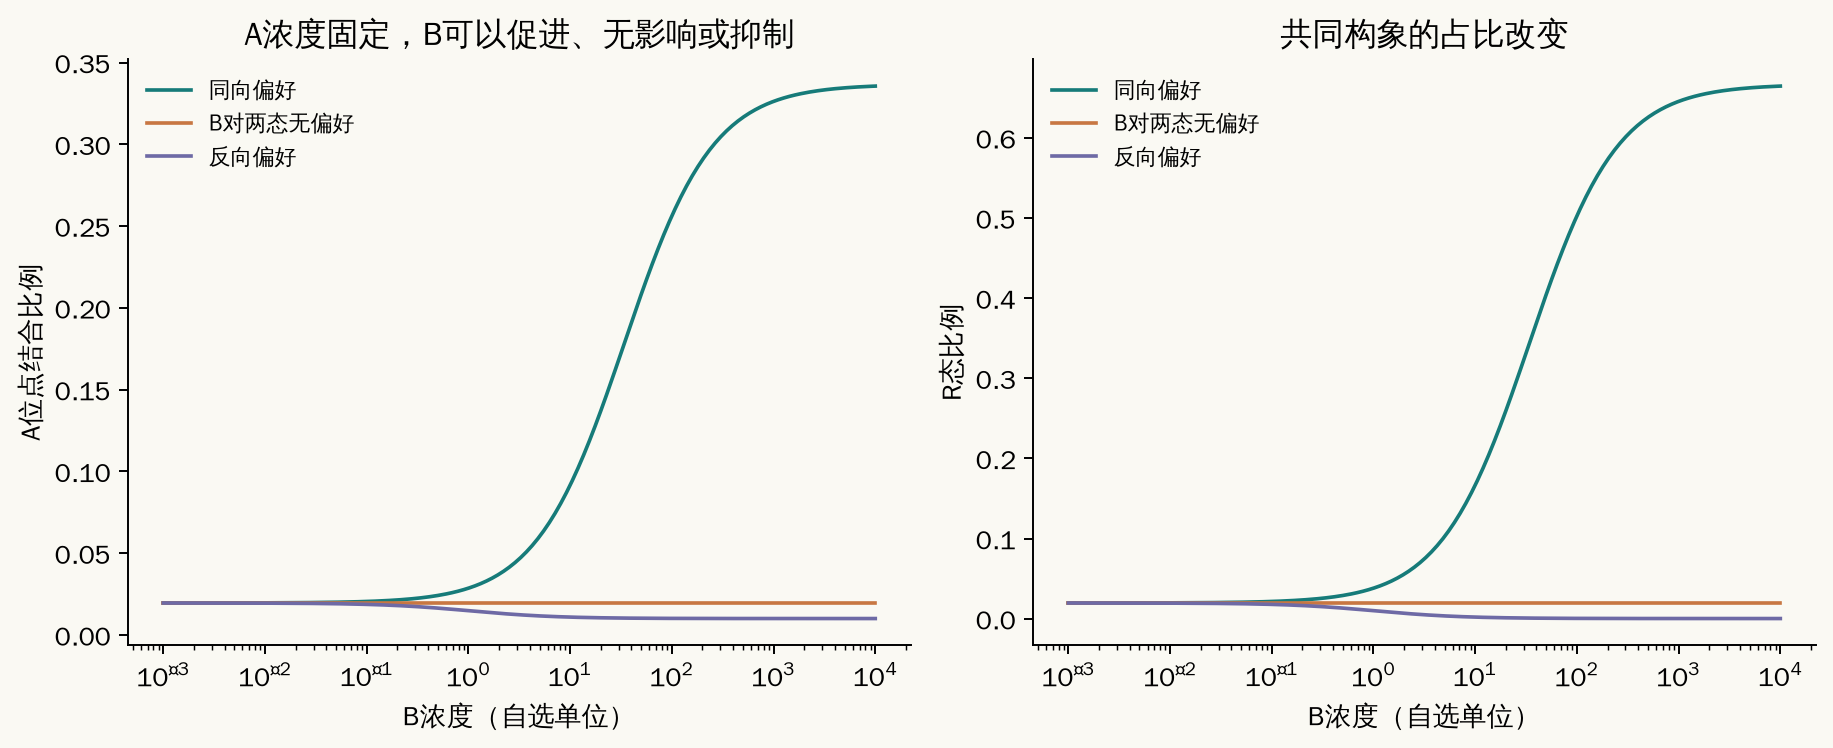
当B也偏好R态时,B从0增加到100,A位点的结合比例由约1.95%升至25.62%。如果B对T、R毫无偏好,两种构象的权重只是同时乘上同一个因子,A的结合比例不变。B偏好T态时,则会把分布推向另一边,使A更难结合。
这说明状态分布不是一句无法检查的套话。它要求调节因素确实区别对待不同状态,而且那些状态在被调节的功能上确实不同。撤掉其中一种差别,示例中的远端效应就消失。
它也有明确局限:我们预先给定了两种构象和它们的亲和力,没有从氨基酸相互作用计算这些参数;它展示平衡分布的后果,没有告诉我们分子结合和构象变化先后发生的速度。因此,仅靠这样的平衡曲线,还不能判定实际路径完全属于“先选构象”还是“结合后再调整”。1
平均位置一点不动,波动本身也可以耦合
还有更反直觉的一种情况:两个部位的平均位置始终一样,却仍能通过波动影响彼此。
可以用两个有弹性连接的坐标$x$和$y$来理解。它们分别代表A端与B端附近的微小运动。能量取最简单的二次形式:
前两项表示各自偏离原位的代价,第三项表示两端相对运动的耦合。$c=0$时两端独立;$c>0$时,它们不能完全各动各的。
现在只把A端变紧,也就是增大$k_A$。两个坐标的平均值仍然都是0,但B端的波动范围也会变窄,因为B的一部分运动原来需要A配合。
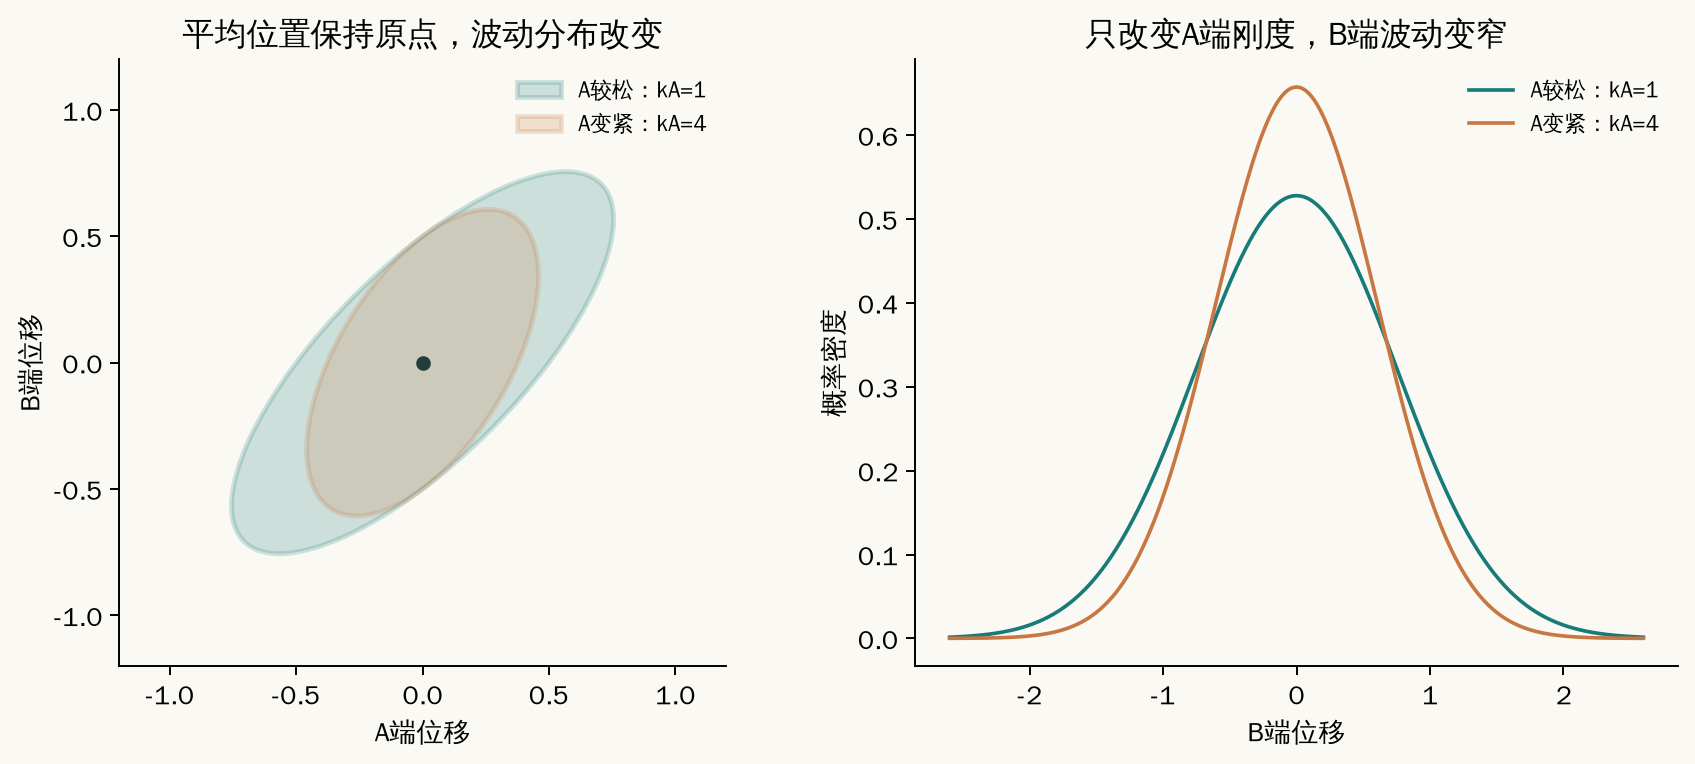
如果结合B也需要限制B端的运动,那么它付出的自由能代价会依赖A端是否已经变紧。两个过程共享一部分被限制的运动,因此两次限制的总成本不必等于各做一次的成本相加。
本篇用四种情况比较这一点:A、B都未变紧,只变紧A,只变紧B,两端都变紧。定义耦合自由能:
下标表示两端是否受到限制。使用同一组自选单位,把刚度无量纲化后,令$D=k_Ak_B+c(k_A+k_B)$,这个高斯模型的可变自由能项是$G/(k_BT)=\tfrac12\ln D$。不随结合状态变化的常数在四态差中抵消;计算还用数值积分核对解析结果。把两端局部刚度分别从1改到4,耦合强度取$c=3$时,得到$\Delta G_{\rm coup}\simeq-0.127\,k_BT$;取消连接$c=0$,耦合自由能回到0。
负号表示在这个例子中,A已经受到限制后,再限制B的额外代价比较低。两端没有移动到新的平均位置,却出现了非独立的结合成本。这个结果只是一个可算的存在性例子,不是PDZ或Sgt2实测的能量,更不能从数值直接预测蛋白行为。
Cooper与Dryden在1984年已经提出,结合可以通过改变低频运动和可达微观状态产生变构作用;他们并没有因此否认显著构象变化的机制。2 本例把这种思路缩成两个坐标,便于看清“平均结构不变”和“统计性质不变”之间的区别。
PDZ实验:更自由的未结合状态,反而可能更难结合
PDZ是常见的小型蛋白结合模块。Petit等2009年研究大鼠来源PSD-95的第三个PDZ结构域:它在常见核心结构之外,多出一段靠近末端的螺旋。研究者比较较完整的结构域与截短末端的版本,发现核心折叠仍保留,但与同一伙伴肽的结合明显不同。3
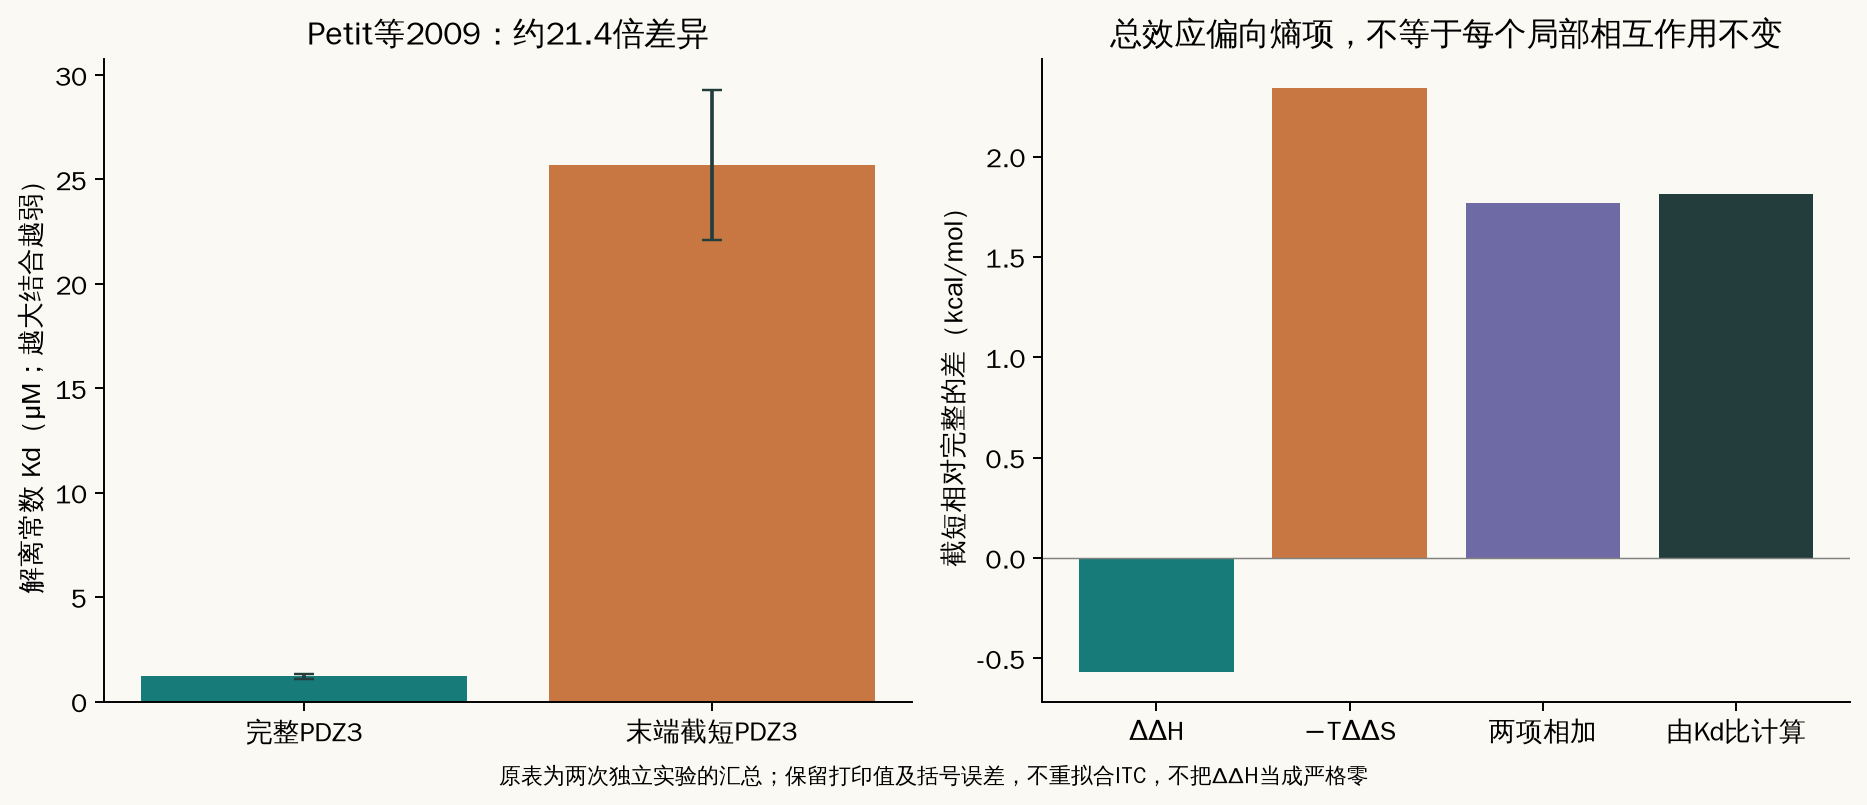
25°C下,原表给出的解离常数分别为$1.2\pm0.1\,\mu\mathrm M$和$25.7\pm3.6\,\mu\mathrm M$。按打印的中心值计算,截短版本的$K_d$约为完整版本的21.4倍,对应结合自由能差约1.82 kcal/mol。数值变化来自同一作用关系的比较,不是拿两个不同蛋白的性能排行榜拼起来。
更有解释力的是四种状态的核磁比较:完整或截短,分别处在未结合和已结合状态。截短以后,未结合蛋白的许多侧链运动更自由;但结合伙伴后,两种版本的运动状态变得很接近。
于是,截短版本在结合时要放弃更多原本可用的运动状态。即使最终复合物没有多出一种显著不同的平均形状,结合的熵成本也可以更高。这里的“熵”可以先理解为可达微观状态的多寡,以及它们的概率分布,而不是含糊的“混乱程度”。
热量测定得到的净变化也支持这一解释:原表的$-T\Delta S$由1.66变为4.00 kcal/mol。与此同时,焓项的中心值并非精确相同,差为−0.57 kcal/mol;作者的判断是实验误差范围内总差异主要体现为熵效应,不能改写成“每一项相互作用能量都没有变化”。
按原表打印的焓、熵项相加,差值是1.77 kcal/mol;用打印的$K_d$比值计算为1.82 kcal/mol。本篇保留这个小差异,不把汇总值伪装成一组完全精确、重新拟合过的数据。
这个实验还检查了末端与伙伴肽之间是否存在被结构图漏掉的直接接触。核磁化学位移对照使简单的“截短了一个直接抓住配体的部位”解释变得不够用。不过,体外截短揭示机制,不等于它已经完整证明了细胞里如何使用这套调节方式。
“熵驱动”与“相互作用改变”,为什么不必二选一
2017年,Kumawat与Chakrabarty对PDZ3进行了分子动力学分析。他们发现,平均主链变化很小的同时,部分侧链和水参与的静电相互作用可以明显重新分配;许多局部能量变化互相抵消,最后总和变化却不大。4
这给出了一条具体的分子联系:局部相互作用决定能量分布,能量分布又决定哪些微观状态常见,以及结合时会失去哪些运动自由。
但要注意,这项模拟主要比较完整结构域结合前后,没有直接复现2009年“完整/截短 × 结合/未结合”的全部四组实验。它也使用特定力场、溶剂和采样长度。因而不宜把它当成对2009年实验的简单推翻,更不能把模拟中的某条联系图当作已经唯一确定的天然传递线路。
两项研究放在一起,更稳妥的理解是:净热力学收支可以主要表现为熵项差异,而产生这些状态与波动的微观相互作用仍然重要。 “结构变化很小”说明某种尺度下的平均差异有限,没有宣布原子、侧链和水都不再参与。
为什么单看结合曲线,连“真结合改变”都可能分不出来
考虑三个平衡状态:未折叠且未结合、已折叠但未结合、已折叠并结合。暂时假设未折叠状态不能结合,配体可用浓度保持已知。5
以未折叠态为参照,设$g_f=(G_F-G_U)/(k_BT)$为无量纲折叠自由能差,已折叠状态本身的解离常数为$K_d$,则总蛋白中已结合的比例为:
把它整理一下,相当于一个表观解离常数$K_d(1+e^{g_f})$。因此,改变本征结合能力与改变折叠平衡,可以制造完全一样的结合曲线。
本篇实际构造了这样一对参数:一种把本征$K_d$提高20倍,另一种只改变$g_f$,两条结合曲线在计算精度内重合。但无配体时的折叠比例,一个约为98.2%,另一个约为4.91%。
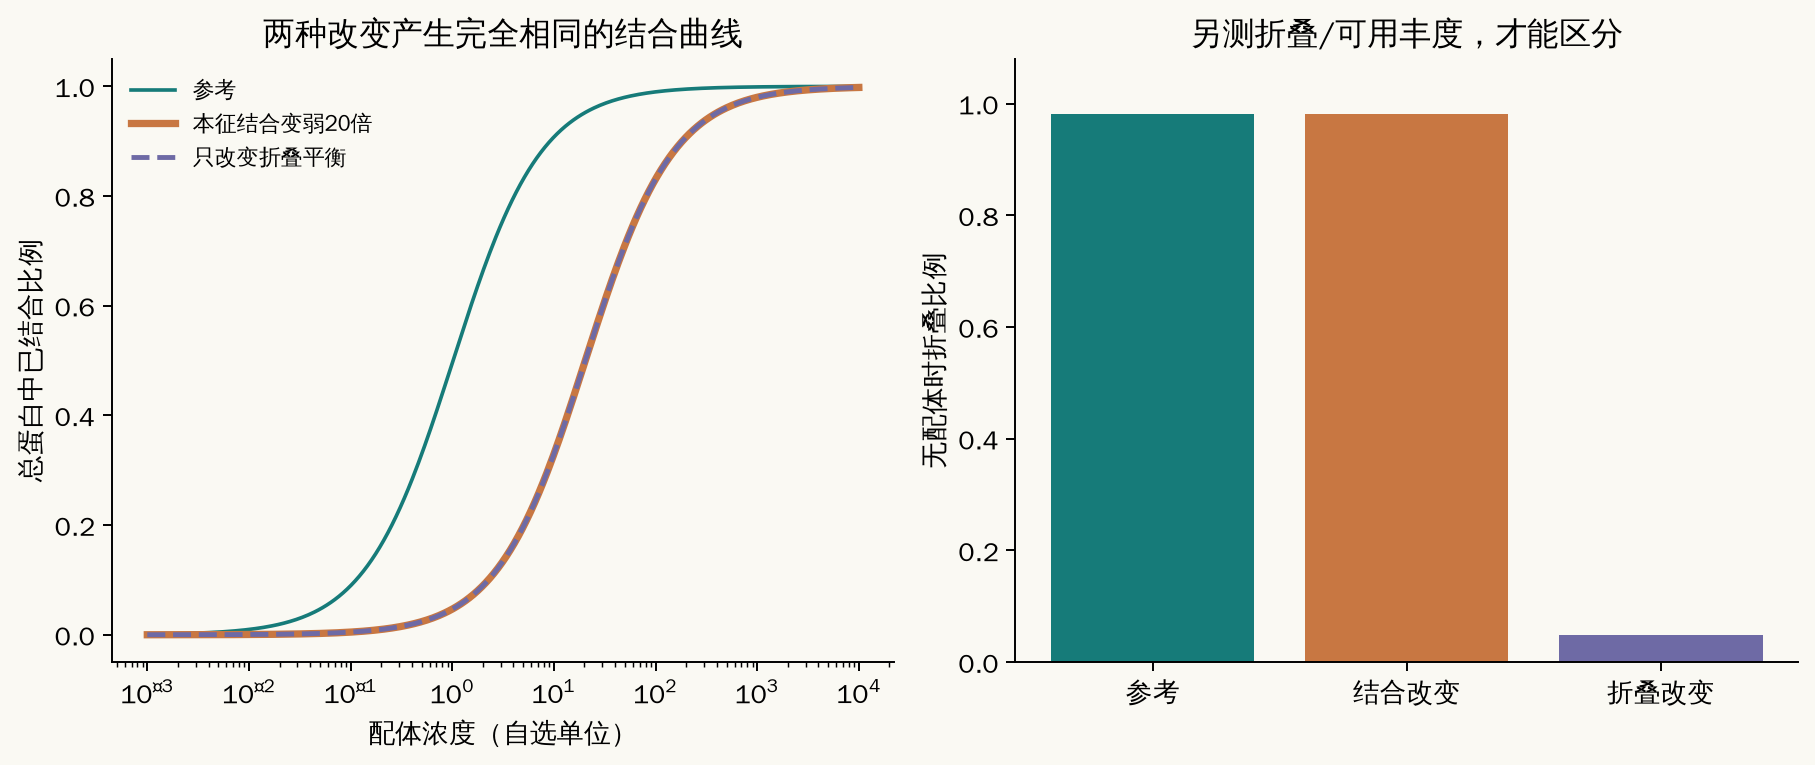
这比“多做一个对照总是更好”更具体:我们知道缺少的测量是哪一种,也知道它为什么能打破原来的歧义。
实际细胞中的丰度还涉及表达、降解、定位与标签影响,不是理想折叠概率的直接照片。需要结合测量设计去解释,而不能只在公式里增加一个变量就宣称问题已经解决。
2026年的图谱:结构相似,远端耦合也可以不同
Martí-Aranda与Lehner比较了五个人类PDZ结构域的七组结合关系,其中六组是本次新测,一组沿用较早研究。实验分别获得与蛋白丰度、复合物形成相关的读数,再拟合三状态热力学模型,推断折叠与结合自由能的变化。56
模型把多重扰动的能量贡献近似为可相加,同时允许能量到观测读数之间是非线性的。这一设计有利于把丰度与本征结合效应分开,但也意味着表里的自由能是结合测量和模型推断得到的量,不是逐一用热量计直接测出来的。
作者报告了交叉验证和部分外部测量对照,支持这种分解具有实用价值。它仍不保证每个推断值无偏,也不代表所有蛋白都服从同一个三状态模型。
本篇按公开能量表,先对每个位点的不同替换取效应绝对值的中位数,再按与配体的距离分组,使每个位点在组内具有相同权重。只使用原表标记为不直接接触配体的位点,得到下面的重汇总。7
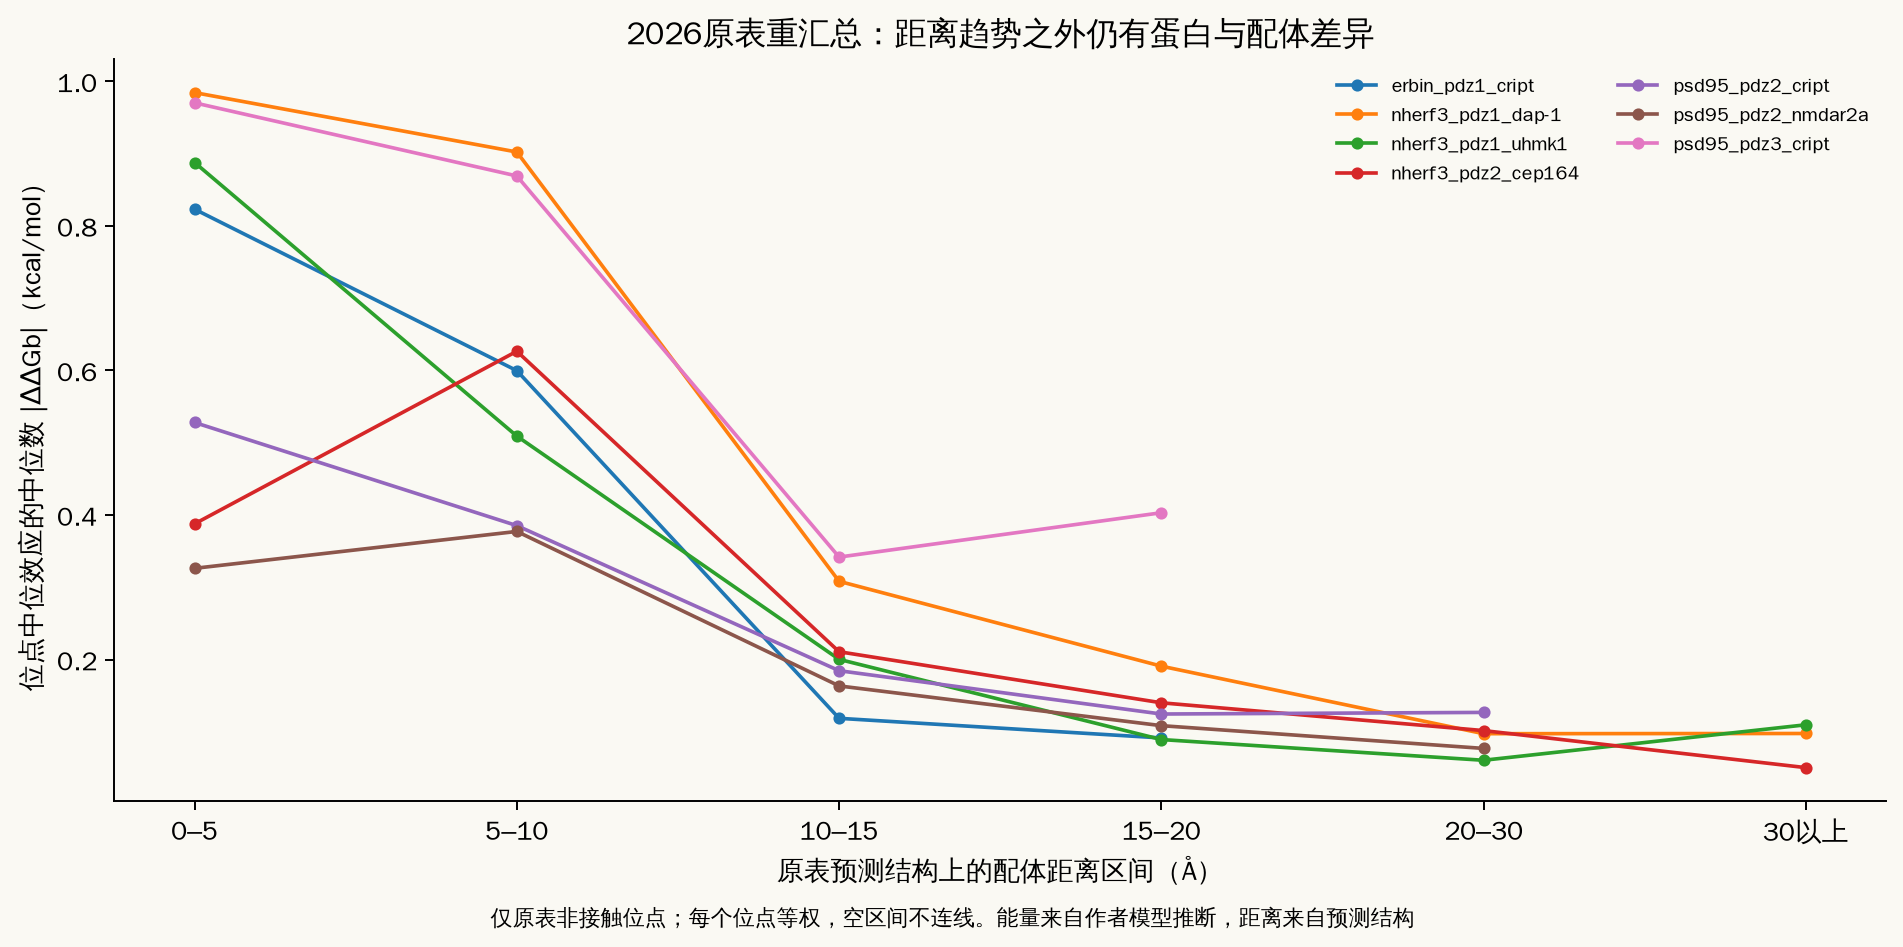
这张图有两层信息。一层是,离结合部位更远,平均扰动效应往往减弱;另一层是,同样距离不保证同样影响,结构相似也不保证远端位置的作用完全相同。蛋白核心、表面延伸和配体差异,都可能改变能量联系。
距离与接触标记主要来自作者的预测结构,不能把这张图当成独立的实验原子定位。位点、替换和同一蛋白的不同配体关系也不是完全独立样本;图中趋势不等于一个经过重新统计检验的普适定律。
更关键的是,突变影响图谱定位了“改这里可能影响那里”,还没有给出从这里到那里的唯一分子运动过程,也没有自动找到一个细胞正在使用的天然调节开关。公开审稿往返也讨论了这一界限;本文保留实验的比较价值,同时明确它回答的是哪一种问题。8
Sgt2的新例子:柔软尾巴怎样与远端状态联系起来
Sgt2是蛋白运输过程中的分子伴侣:它能暂时接住带有尾锚定片段的伙伴,并与后续接力蛋白协作。2025年的研究提出,柔软的末端无序区能影响另一端与Get4/5的结合,使这种作用依赖于是否已经接到客户蛋白。9
这项工作的有趣之处是对不同解释做了区分:是否只是尾巴遮挡了结合区域,是否存在可检测的两端直接接触,是否只是某种较慢的构象交换,以及更快的内部运动是否改变。公开扩展数据包含结合测量、近距离相互作用探测、不同时间尺度核磁和氢氘交换等对照,支持远端动态调节值得认真对待。
但从“动态相关改变”走到“已经精确量出了构象熵及其全部分子传递机制”,还需要留出距离。核磁的运动序参数$S^2$并不是熵表读数,它的提取依赖整体或结构域运动的模型与相关时间。公开审稿往返显示,作者纠正了早期基于水动力尺寸估计相关时间的做法,改用经验调整,并补充了其他动态测量。11
本篇没有取得这项研究的完整主文方法,实际核到的是摘要、扩展图注、附件和作者回复。因此不使用其中的$S^2$绝对值计算整个蛋白的熵,也不把“未检测到直接接触”写成任何时间尺度和任意稀有状态下都没有接触。910
从机制上看,它拓展了可考虑的调节方式:不具备固定折叠形状的区域,也可能通过与整体运动的联系影响远端行为。它没有说明任意柔软尾巴都能发挥相同功能,更没有给出“越柔软越好”的统一方向。
平衡上的相互影响,不等于两端的速度完全一样
前面的状态模型还有一个可核对的性质。在平衡统计中,在A、B浓度都为正时,使用对数浓度定义响应,存在互易关系:
$n_A,n_B$分别为相应位点是否结合的0或1变量,尖括号表示平衡平均。右侧表示两种结合状态的协同涨落。本篇对8个状态的导数与右侧统计量分别计算,结果一致;这里没有声称对普通浓度求导的两个数值必然相等。
但这不意味着A到B和B到A的调整速度必然一样。状态概率取决于相对自由能,达到这些状态还要跨越能垒。同一组平衡占比,可以对应非常不同的转换速度。1
如果问题改为催化周转、客户交接或持续消耗能量的反应循环,单纯平衡占比便不够了。需要知道结合、离开、构象转换与反应各需要多久,以及哪个过程限制了最终输出。蛋白更容易结合一个伙伴,也不自动意味着它更快完成整轮工作。
下一步真正有区分力的证据是什么
对一个新发现的远端效应,最有用的路线是让几类测量互相约束:先排除蛋白减少或折叠丢失;再把相同配体条件下的结合、结构与动态配对;随后改变能区分候选机制的条件,检查解释是否仍然成立。
如果平均结构变化很小,可以进一步测少数态、局部运动及溶剂联系;如果动态确实改变,要说明测到哪个时间尺度,以及从它到功能的推论依赖什么;如果得到了一张耦合图,还需要干预或时序证据来检验哪条联系参与了实际过程。
本篇的机制认识是:蛋白远端调节来自物理连接所塑造的非独立状态。显著形变、状态重分配与波动限制,是这种联系的不同表现。最小模型能说明它怎样可能发生,实验证据则负责判定一个具体蛋白实际使用了哪些环节,以及在哪些条件下仍然成立。