两边都长得快,为什么最后未必只剩一边
设想两种互为镜像的结构,一种像左手,一种像右手。它们都能帮助周围材料形成与自己相同的结构。如果一开始右手型略多,后来右手型数量更多,这是否已经解释了“微小偏差被放大”?
还没有。假如两边都同时增加十倍,原来的51比49会变成510比490。数量差确实变大了,但比例还是51比49。1
真正需要解释的是:哪一步让已有优势在相对比例上继续扩大,哪一步决定最初偏向哪边,以及什么机制使这种偏向保持下来。 这三个问题可以有不同答案。
本文把问题限定在人工化学、晶体与超分子组装中。我们先看一个可算清的晶体簇群模型,再进入2026年的模板自催化螺旋实验。这里的研究能说明一些选择与传递机制,不能直接确定自然界生物分子同手性的历史起点。
分子的左右,与一根纤维的左右,要分别计数
同一个“手性”词,可能指不同层次。
| 层次 | 左右之分在哪里 | 常见读数回答什么 |
|---|---|---|
| 分子构型 | 单个分子的立体结构与镜像不能重合 | 对映体比例、分子过量值 |
| 晶体结构 | 无手性组成单元也可能排列成左右两种晶体 | 某类晶体的数量或物料占比 |
| 超分子螺旋 | 很多分子共同形成左旋或右旋的堆叠、纤维 | 螺旋方向、结构分布及光学响应 |
| 光谱信号 | 样品对两种圆偏振光的响应不同 | 与结构、浓度、取向等有关的光学量 |
分子上常用的R/S构型标记,与螺旋的P/M标记不是同一个定义。某种R构型分子在特定体系中形成P螺旋,是需要实验确定的对应关系,不是所有材料都遵守的命名规则。
下面的模型用R、S作为两类镜像簇的名字,也不把它们直接等同于实验分子的绝对构型。
只复制自己,为什么可以保留比例不变
先给两边相同的复制规律,共享同一种原料 $A$:
定义相对过量
代入便得到 $d\varepsilon/dt=0$。原料逐渐耗尽时,产物总量甚至可以出现漂亮的S形增长曲线,但这个模型的左右比例始终不变。总量的自催化增长,与手性比例的放大,不能只凭同一条S形曲线一起认定。
当然,如果外部环境一直让两边速率不同,即 $k_R\ne k_S$,那么
持续的速率偏置也可以随时间积累出组成差异。这种情形需要解释外部偏置从哪里来;它与左右规律完全相同、仅有初始数量微差的选择过程不同。
另一种办法是加入竞争。例如,左右产物相遇后形成不再参与复制的组合。每次虽然同样各拿走一个,少数一方却损失了更高比例:51与49各拿走40后,剩11与9,相对过量从2%变成10%。这正是经典相互抑制思路的一部分,但它也把不少物料送进了不活跃产物。1
所以,改变比例的机制可以是不同的相对增长、相互抑制、非线性复制或回收选择,不能把所有路线概括成“自催化三个字就够了”。
两种晶体都已经存在,仍然可以重新选边
2005年,Viedma研究无手性组成单元形成的两种手性氯酸钠晶体。重要的实验起点是:两种晶体已经同时存在,并不需要假设最初只有一颗独占先机的“母晶”。在持续搅拌与研磨条件下,作者观察到晶体群体逐渐偏向一侧,最后在其光学采样判定中只剩一种手性。2
研磨可以把已有晶体拆成更多同手性的碎片,增加能够继续生长的起点。但这还没有自动说明少数一边为何会消失,因为少数晶体同样可以被打碎。
还要考虑物料怎样回到共同池:当较小结构解离到失去原有晶体手性的尺度,原先属于左边或右边的物料,可以重新参与两边的生长。此时,增长、碎裂、簇之间的结合与解离共同决定哪一方更容易把物料重新纳入自己。
这是一种把复制与回收连起来的思路。实验支持“两边都有也能形成强烈偏向”的现象;不同微观过程究竟贡献多少,仍需模型与进一步观测区分。
一个完整小模型:优势怎样在循环里获得更多物料
Saito与Hyuga提出了一个便于拆解的簇群模型。单体 $A$ 本身没有左右之分;模型假定二聚体开始具有手性,再逐步长成三聚体到六聚体。它不是对真实氯酸钠临界晶核大小的测量,而是一套检验机制的最小构造。3
每个手性分支都包含四类过程:加单体长大、二聚体解离、两个同类二聚体碰并,以及六聚体破碎成三个同类二聚体。另一手性分支使用完全相同的规则,共享单体池。
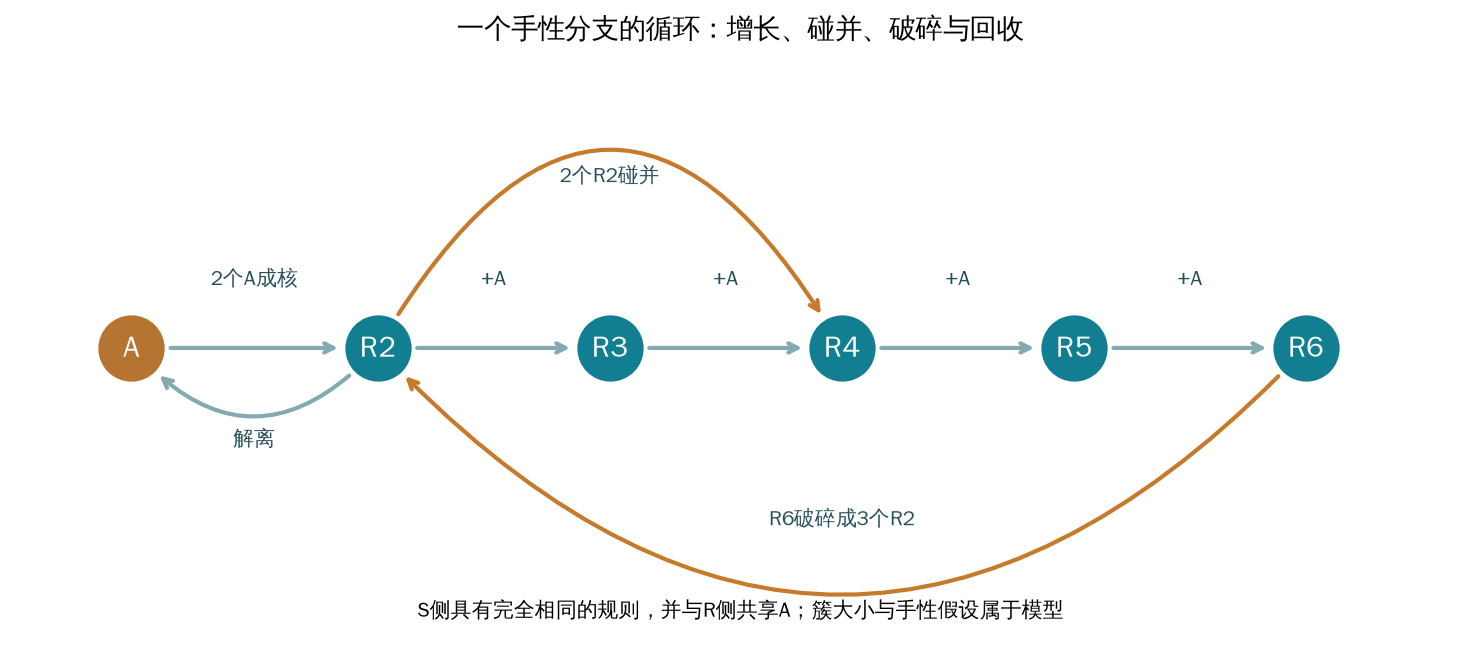
为什么“两个二聚体碰并”特别重要?在均匀混合的速率描述中,某一类二聚体彼此相遇的机会与其浓度的平方有关。已经多一些的一方,可能通过这个通路更快地进入增长—破碎循环,再获得更多小簇和增长起点。这就有机会改变相对比例,而不只是让两边同比增多。
物料不能凭空出现。记 $r_i,s_i$ 为两类 $i$ 聚体的浓度,模型满足
这里把总物料归一为1。本库实际求解包含单体与两侧全部簇的11个动力学变量,再按各类簇所含的单体数,计算两边的物料量 $M_R$、$M_S$:
因此,下面的过量值按物料计,不是直接按晶体个数计,更不是后面实验里的归一化光谱信号。
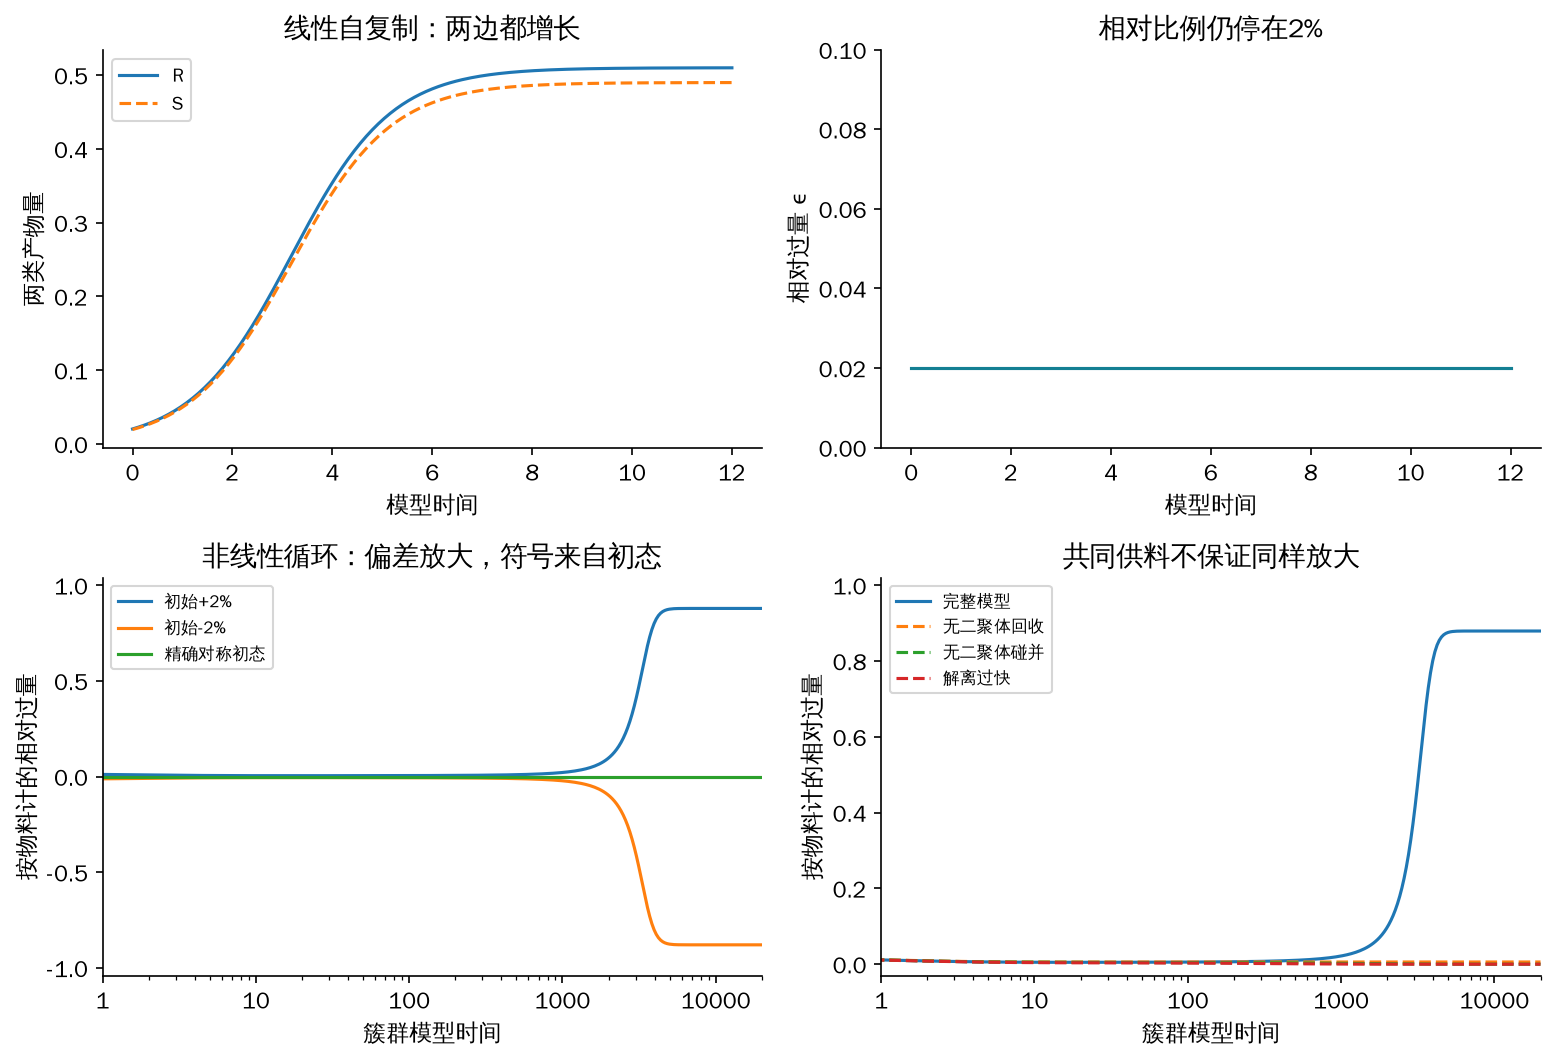
| 模型条件 | 结果 |
|---|---|
| 两边规律相同,初始物料过量为+2% | 趋向约+87.9%的物料过量 |
| 初始改为−2%,其余不变 | 趋向约−87.9%,左右完全对调 |
| 初始与规则都精确对称 | 保持对称;确定性方程不会自行挑方向 |
| 去掉二聚体之间的碰并 | 这组条件下趋回对称组成 |
| 不允许二聚体解离回共同池 | 在计算时段内没有走向上述强偏向吸引态 |
| 二聚体解离过快 | 又回到对称组成 |
87.9%的物料过量,对应约94.0%的手性簇物料在优势一侧,不是“87.9%的晶体都是右手”。减少对两边都产生新簇的背景成核通路后,同一类模型可以达到约98.9%的物料过量,但仍不能无条件把它说成严格100%。
本库还检查了稳态及其扰动:这组参数下,对称稳态存在一个增长的扰动方向,非对称稳态的小扰动则衰减。完整轨迹的末态与另行求出的代数稳态一致,换用另一积分方法也得到相同结果。参数改变时这种稳定性并非不变,例如本例非对称定态存在的解离速率上界约为0.513,不能解释成所有材料共有的阈值。
轨迹开始时,两边都会由共同原料产生新簇,微小偏差可以先被稀释;后来相对增长反馈占主导,才明显分开。因此,长期放大也不要求偏差从一开始就单调增加。
这个例子回答了“左右规则相同,为何微小初态差别可以被放大”,却没有解释为什么现实实验一定偏右。要固定方向,还得有相应的初始偏差、随机波动或外部偏置。
还需说明:模型虽然封闭物料收支,破碎过程仍代表外部机械驱动。它不是一个与外界完全隔绝、处在热平衡的体系,也不能拿来证明平衡热力学无缘无故偏爱某一种手性。
2026年的新实验:晶体末端把方向传给新生材料
Wu等2026年的研究,考察的是另一类过程:有机前体发生化学转化,同时形成萘酞菁衍生物的晶态纤维。产物保持晶体结构,周围前体处于能够移动的状态,晶体末端便有机会持续接收新材料。4
作者称其为结晶驱动的模板自催化。可以把机制拆成几步理解:先形成产物结构;已有结构通过分子堆叠和氢键等作用,帮助后来的分子在附近排列与转化;新生成的产物又延续原来的结构,形成更多可继续生长的末端。
这套工作首先看到的是:原本没有分子手性中心的前体,可以形成带左右螺旋形态的超分子纤维。使用分子构型明确的R或S前体时,则分别倾向于形成相反手性的纤维。新出现的是集体排列的手性,不是把无手性分子转化成某种R/S分子的高对映体纯度。
X射线、显微图像和光谱分别补上不同证据。晶体堆积说明产物具有有序结构,电子显微图像显示纤维的螺旋形态,圆二色性光谱则提供与手性有关的整体响应。这些证据有联系,但分辨的是不同层次,不能把其中一个自动换算成另一个。
有种子时更早增长,是重要证据,但还要看传了什么
本库重绘了公开吸光度与圆二色性数据。两种有手性前体的信号并不同步;加入已有手性纤维作为种子后,新体系的手性信号也更早增长。6
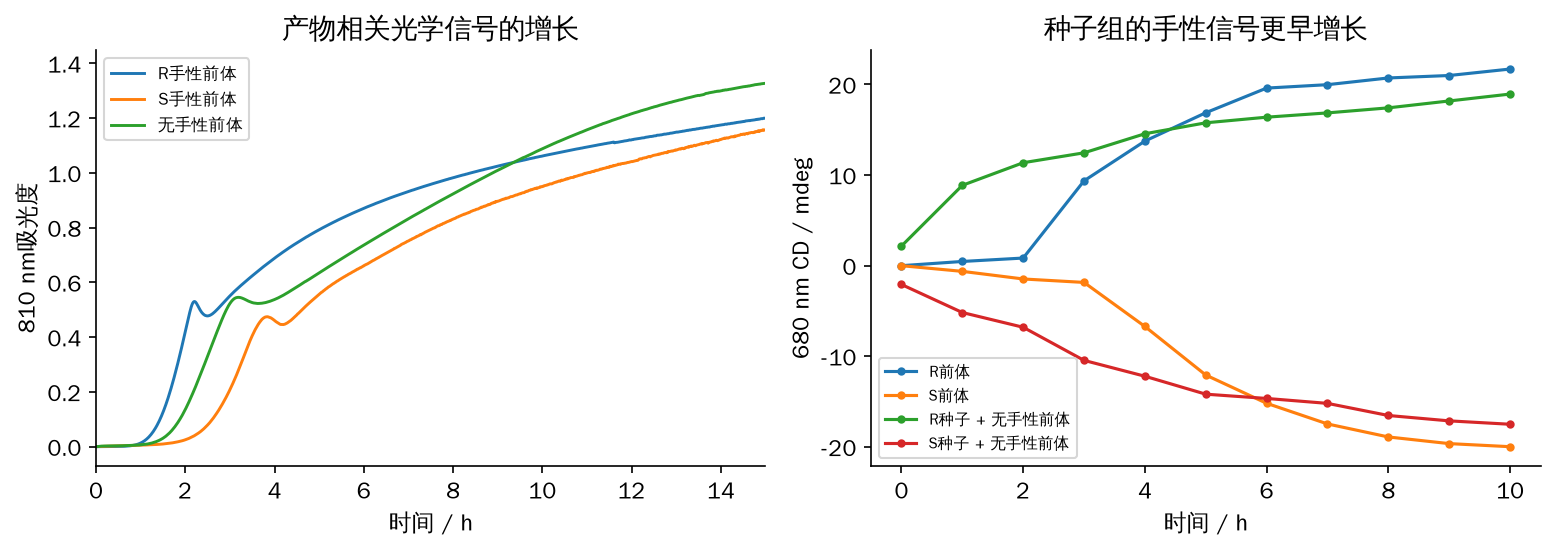
作为一种清楚但有限的描述,本库先扣除各曲线起始值,再比较达到“观测末点信号增量一半”的时间。未加种子的R、S前体,CD半增量时间约为3.34与4.61小时;用R、S种子影响无手性前体时,分别约为1.67与2.82小时。8
这些数字只是本库定义的光学时间指标:末点取10小时,数据每小时一项,中间作线性插值。它们不是精确成核时刻,也不是“化学转化完成50%”的时间。
更有区分力的证据,是作者还观察到新纤维从种子的两端延伸,并且继承种子的螺旋方向;相应的不具备模板自催化特征的对照没有显示同样的增强。45
这些结果支持结构能够帮助结构继续生成,并传递方向。至于每个前体在末端究竟怎样被预先排列、氢键和堆叠如何改变具体反应势垒,作者仍将其写为合理的模板机制假说,不能把示意箭头视为逐分子拍摄到的完整反应过程。
两种“放大实验”,实际上问了不同问题
这篇论文做了两类很容易被合并叙述的比较。
第一类是混合两种已有分子手性的前体,改变R/S组成,看看最终超分子光学响应是否比输入偏差更强。第二类是在大量无手性前体中,加入少量带方向的既有纤维种子,看看结构方向能传多远。
公开数据给出的行为并不一样:6
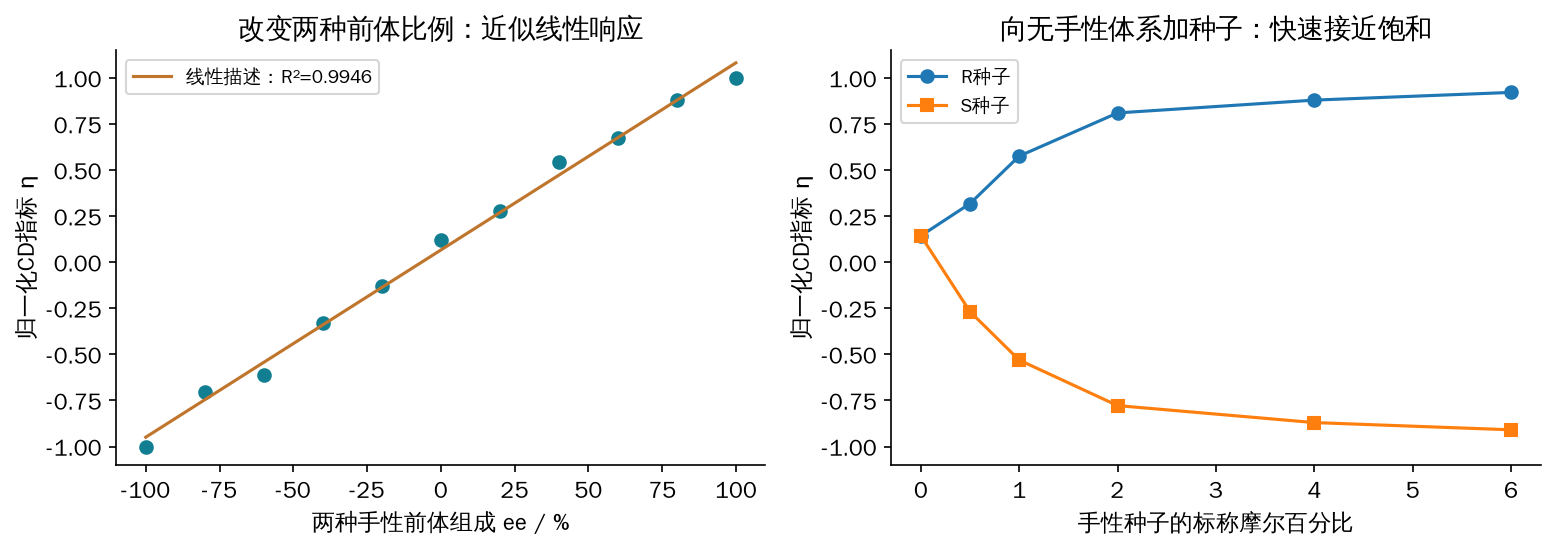
左图的11个点,用含截距的直线描述得到 $R^2\simeq0.9946$。它没有显示常见“多数规则”意义上的强非线性组成放大。两种前体等量时,源表的归一化CD仍约为0.123,说明这里也不能默认完全没有背景偏向。
右图则显示明显的种子效应:标称6%种子时,R种子对应的归一化CD指标约为+0.922,S种子约为−0.909;无种子时的指标约为+0.144。
正确的表述是:少量带方向的种子,对大量无手性前体形成的超分子结构产生了较强的手性引导。 不能把上述数字写成“6%的手性分子使产物达到92%的分子对映体纯度”,也不能把归一化CD直接当作整份样品中P型纤维所占的百分比。
这种非线性光学响应与模板传播相容,但曲线本身也不足以唯一测定热力学自由能代价或微观成核势垒。本文没有将作者采用的协同链拟合参数当成独立测出的材料常数。
为什么反复偏右,仍然是一个没有完全找到起因的问题
在没有显式加入手性种子的部分实验中,作者反复观察到偏P型的纤维和正的圆二色性响应。这与“每次随机挑左或右,长期平均对称”是不同现象。
放大器可以放大小偏差,却不会仅靠“有放大”解释偏差为什么总是同一符号。论文最终也正面承认:原则上,镜像对应的P、M结构应具有相应对称性,持续偏P提示有某种外部或初始不对称因素。4
作者提出的候选,是商业添加剂中微量、尚未识别的手性杂质。补充材料显示了一个未知杂质的核磁共振信号,并结合不同添加条件下的动力学变化作出推测。但它没有完成杂质的结构鉴定、手性与绝对构型确认,也没有独立量化该杂质能否解释全部偏向。5
因此,目前应把它称为可疑的偏置来源,而不是“已经找到决定右手性的R杂质”。审稿回复中的较强措辞,也不能代替完成这些证据环节。7
论文中相反手性添加物能够使光学响应反号,提供了更直接的外部偏置对照:
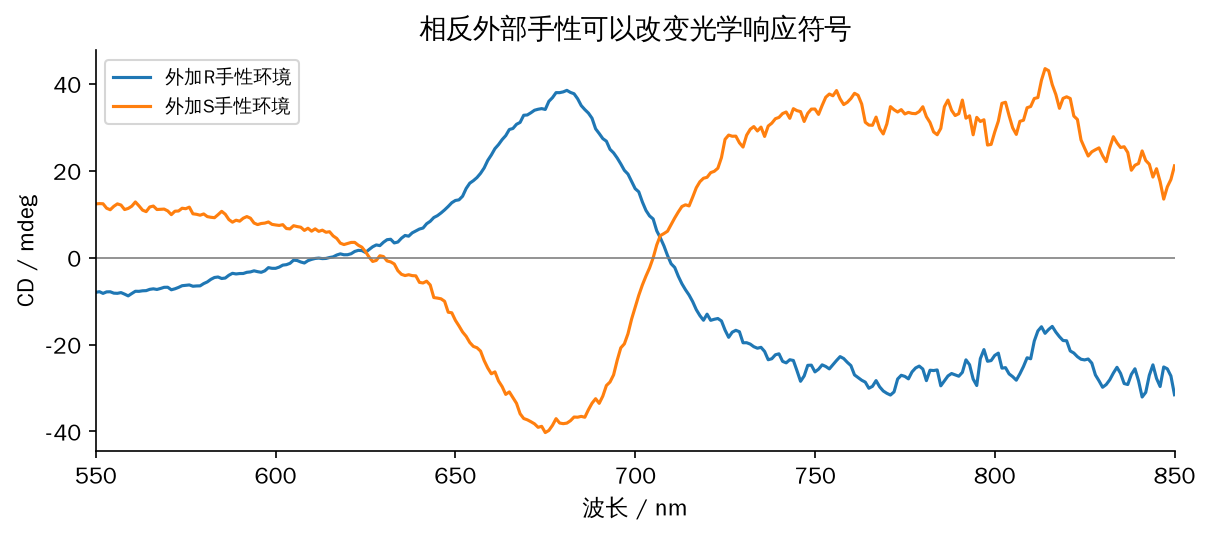
计算结构也不能单独补上最初选边的缺口。无手性十聚体的建模预设了正负旋转条件,得到的优化结构能帮助说明螺旋堆叠的可行性,但不构成“无偏初态必然自发选P”的动力学证明。4
光谱和原始数据,给结论划出了什么边界
作者明确提示,线性二色性可能叠加在圆二色性信号上,改变部分谱形;其方法包括旋转样品以检查取向影响。因此,光谱应与显微结构、对照和测量条件一起解释,不能从一个信号幅度直接换算出分子或纤维的绝对手性纯度。45
公开源表也有几个未解决的小范围问题:一组消旋产物光谱列与对照列完全重复;一行显微比例的两类数值相加为101%;另一个添加剂比例—等待时间表的方向与正文叙述不一致。本库没有替作者猜测正确值,也没有用这些条目重算显著性或建立添加剂速率定律。
这些问题限制的是相关定量分支,不能自动抹去其他可分别核对的读数。本文重算的主要光学时间曲线、前体组成响应与种子响应,保留了其实际定义和数值,也没有把来源数、数据点数或拟合优度当成机制成立的证明。
选出的方向,怎样保持,又怎样失去
保持偏向至少有两种不同办法。
一种是让循环继续运转。前面的簇群模型中,某些参数下,对称态对微小组成扰动不稳定,非对称态则能抵抗小扰动;但回收、成核与破碎的相对速率改变时,稳定的组成也会改变。
另一种是把排列锁在结构里。2026年实验的纤维在适合的温度窗口内保持晶态,可以持续充当模板。进一步加热使其熔化后,原有纤维架构和相关热历史特征会丢失。失去超分子结构,不等于分子侧链的立体构型也已经消旋,这仍取决于所讨论的手性层次。4
现在可以把最初的问题回答得更具体:微小偏差要成为大比例差异,必须有改变两边相对增减的过程;小种子要影响大量材料,则需要有能够继续传递结构的界面或模板。最初选择哪一边、随后放大多少、最终能保持多久,分别受偏置来源、动力学循环及结构稳定性约束。
这些机制说明了人工体系能够怎样形成和传播手性。它们没有给出“自然界必然偏爱右手”或“生命同手性历史已经解决”的通用结论。