原子动得更大,并没有规定两端一定离得更远
加热固体,原子通常振动得更强。但一块材料的长度,不只是某一根化学键的长度相加,还取决于这些键如何排列、以什么角度连接,以及不同结构各占多少。
一根连接横向弯得更多,即使局部键长保持不变,两端的距离也可以缩短。如果电子状态或结构发生转变,材料又可能进入较小体积的排列。因此,“局部运动增大”和“整体尺寸增大”不是同一条物理命令。
本篇先用几何与振动模型解释框架材料的热缩,再比较2025年PrMnO₃的高温结果。前一类主要涉及振动模式的竞争,后一类还涉及组成、电子占据与结构相变。它们都表现为负热膨胀,但不能只用同一个小故事解释。14
先分清一条轴、一个晶胞和一块样品
固定外压下,长度的热膨胀系数与体积的热膨胀系数分别为:
负号表示相应尺寸随温度升高而减小。若各向同性,$\alpha_V=3\alpha_\ell$;但材料沿不同方向的反应不一样时,不能直接乘三。
对正交晶胞,$V=abc$,因此:
一个方向收缩,另外两个方向的膨胀可能超过它,使总体积仍然增加;也可能反过来。晶胞角度也发生变化的结构,还需要把角度贡献纳入体积,不能只乘三条边。
最后,衍射测得的晶格尺寸,与多晶块体的外形尺寸之间还隔着晶粒取向、孔隙、裂纹和机械约束。确认某种晶胞会热缩,是理解材料的重要一步,并不自动完成了器件性能测试。1
一个小连接,怎样出现“键变长、两端反而靠近”
想象两段长度相同的键,连接成一个很浅的折角。每段键长为$\ell$,偏离直线的角度为$\theta$,两端的投影距离是:
即使$\ell$不变,$|\theta|$增大也会使$a$缩短。热运动中,偏离可以朝不同方向发生,平均角度仍接近零,但$\langle\cos\theta\rangle$并不等于$\cos\langle\theta\rangle$。
本篇用一个明确的示意计算:角度在零附近呈高斯分布,方差随温度增加;局部键长则以自选的弱正膨胀率增长。对这个分布,可以解析得到:
计算结果显示,从300 K到900 K,局部键长增加1.2%,两端平均投影却减少约1.30%。数值积分与解析式一致。
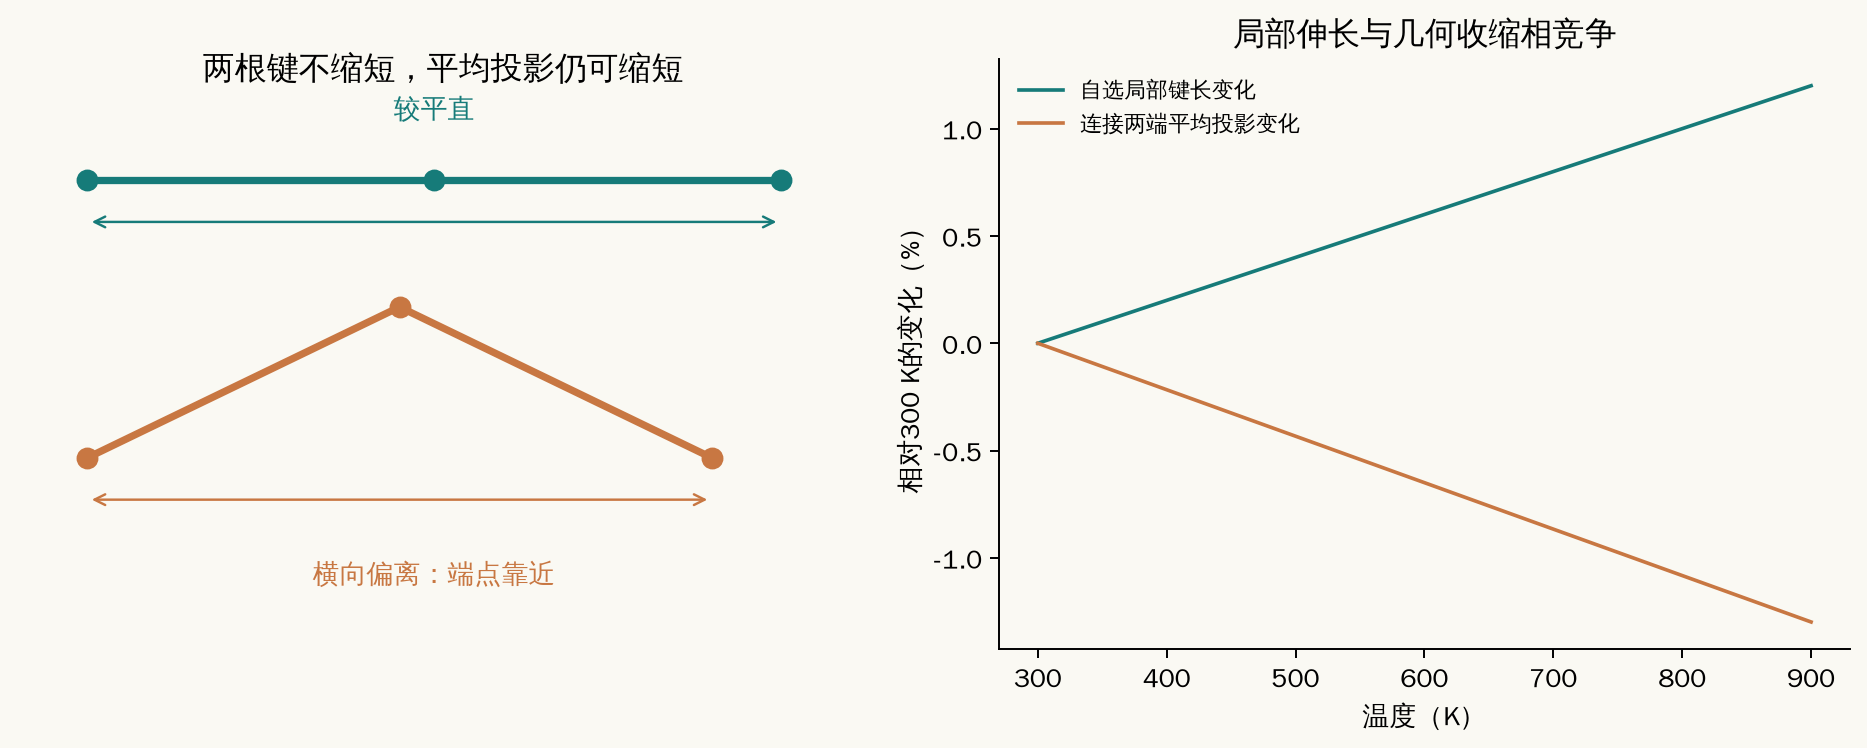
这个例子解释了一种可能性,没有直接给出真实材料的体积。它预先规定了键长和角度分布,也只处理一段连接;真实三维晶格里,旁边的连接会限制它能怎样摆动。
为什么画出一个能缩短的连接,还没有解释整块晶体
ScF₃是研究负热膨胀的一个简洁对象。钪和氟构成相连的结构,局部Sc–F键的运动方向与整个晶格尺寸并不相同。
2020年的中子总散射研究结合原子构型分析发现:在相应温区,局部平均Sc–F距离可以随温度增长,而平均晶格间距却减小。这支持横向运动与几何投影的重要作用。2
但研究也强调,单独画一个八面体来回转还不够。在三维晶格里,它与其他八面体共享连接点;某个方向的转动可能迫使相邻单元变形。完全刚性的结构单元只允许一部分特殊运动,实际热缩还可能需要带少量内部形变的模式一起参与。
因此,框架“比较空”“有转动自由”只是条件的一部分。相关运动是否足够容易激发、是否覆盖足够多的振动模式,以及其他模式产生多大正膨胀,共同决定最终符号。
这项分析也有测量边界:局部距离和运动分量由总散射数据结合反向蒙特卡洛构型模型得到,不是逐帧拍下了每一个原子的运动。不同模型对运动相关性的解释曾有分歧,不能把最简单的自由摆动图当成唯一完整答案。2
从自由能看,为什么加热可以偏向较小体积
热平衡下,材料倾向于选择使相应热力学势较低的状态。在给定外压下,要比较的不只是静态键能,还包括振动等自由度对自由能的贡献。
一个有用的量是某个振动模式的Grüneisen参数:
$\omega_i$是该模式的频率。若$\gamma_i<0$,意味着体积减小时,这个模式反而变软。在适用的振动模型中,变软增加了热激发能够利用的状态,可以使振动部分更偏好较小体积。
在准谐近似下,一个常用关系为:
$B_T$是等温体积模量,$C_{V,i}$是第$i$个模式对定容热容量的贡献。稳定材料的$B_T$为正,因此关键是所有模式加权以后的总和。23
这比“某个模式能使材料收缩”多了一道重要要求:它必须在总收支中占据足够分量。随着温度升高,较高频模式也更容易被激发,原本的负贡献可能被正贡献超过。
同一个模型里,温度升高也可以从热缩转为热胀
本篇构造了一个自选的两组振动模型。一组较低频模式具有负$\gamma$,另一组较高频模式具有正$\gamma$,再加上稳定的弹性代价。
计算不是先画一条想要的体积曲线,而是在每个温度下求同一个准谐自由能的平衡体积。振动自由能使用:
两组分别取3个模式与9个模式,参考特征温度为150 K与1200 K,$\gamma$分别为−3与2。这里的特征温度指模式能量除以$k_B$,不是样品当时的温度;弹性项与全部模式参数均为自选值。这个模型中,较低温时负贡献占优,随后正贡献逐渐增加,在约400 K附近使体积变化从负转正。该温度是本例的计算结果,不是ScF₃或PrMnO₃的预测。
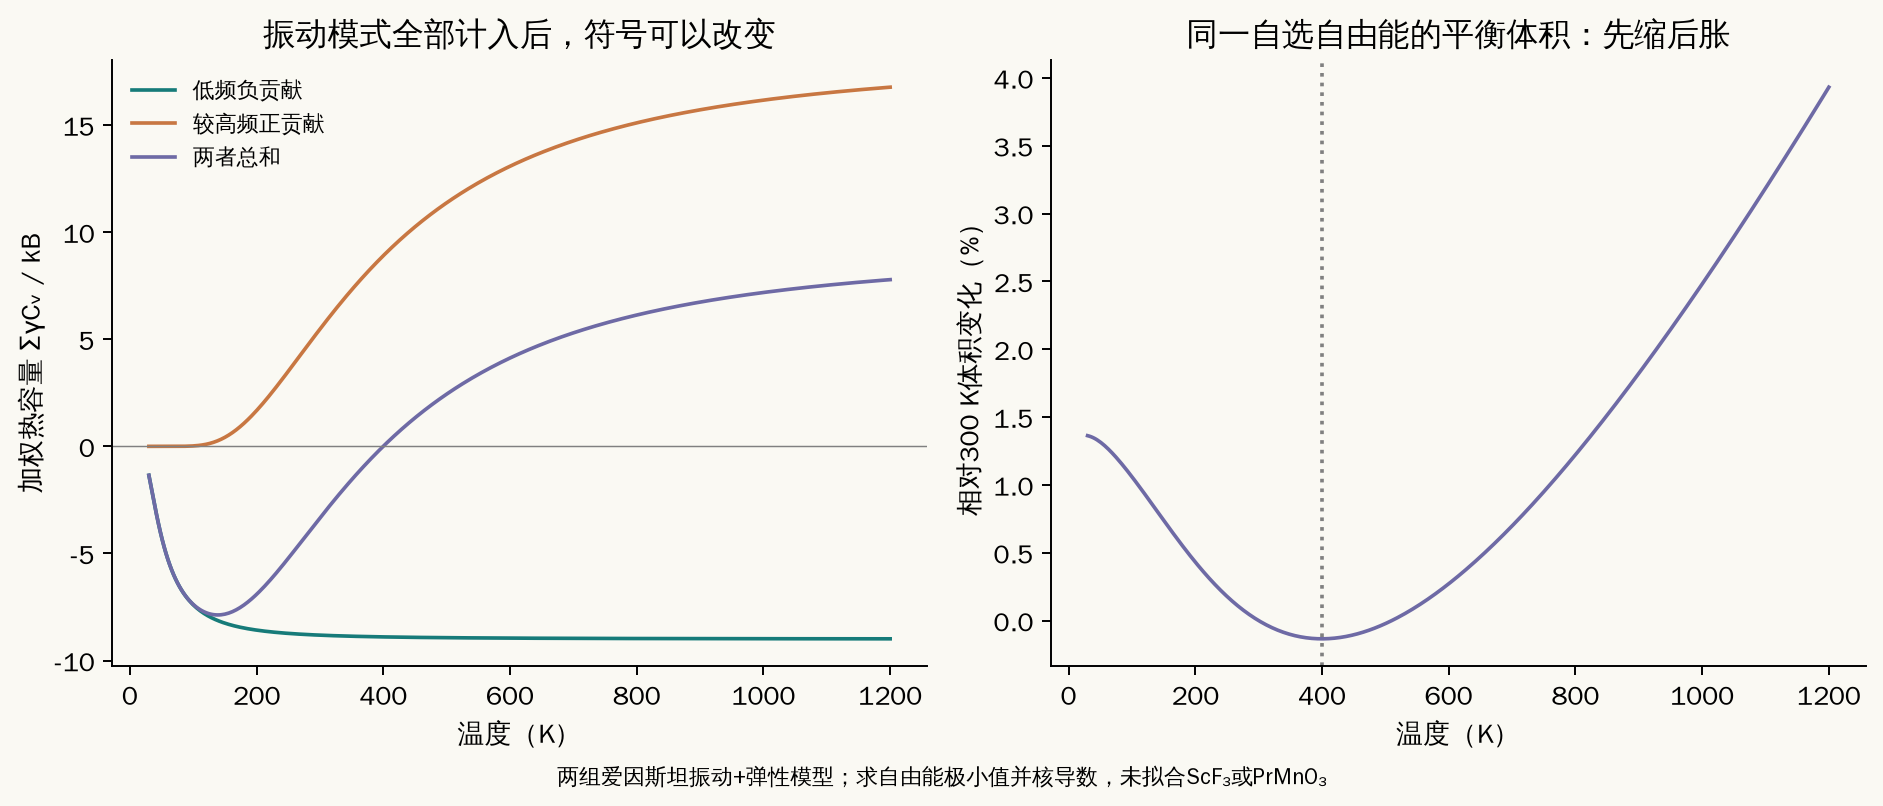
真实ScF₃还需要处理更强的非谐性。2011年的非弹性中子散射研究发现,一些低能谱特征随温度升高反而变硬,并结合计算讨论了四次项势能的作用。3 2020年的研究则用包含非谐重整化的描述讨论整体运动。2
因此,准谐公式是一座有明确条件的桥。若频率不仅通过体积变化,还因强非谐相互作用显著随温度改变,就需要相应修正;若发生电子或结构相变,单一固定模式集合更加不够。
高温PrMnO₃:新之处是什么
2025年Qin等比较了近化学计量的PrMnO₃与略富氧样品。前者记为PMON,后者为PMOA。谱学与电荷补偿分析支持两者具有不同的平均锰价态,作者据此估计富氧样品约为PrMnO₃.₀₈。4
这里的组成估计不是逐个数出了所有氧原子,两种样品的制备路线也不同。它提供了有价值的组成对照,但不能把所有差别都压成唯一一个完全独立控制的氧变量。
主要现象很明确:PMON在900–1100 K出现约1.7%的综合晶胞体积收缩,PMOA在所测高温范围则表现为正膨胀。本文用发表源表复算,900–1100 K的相对收缩为约1.692%,相应区间平均体积膨胀系数约为$-84.6\times10^{-6}$ K⁻¹,与论文的约$-85\times10^{-6}$ K⁻¹一致。46
标题中的“超过1000 K”,说的是这种强热缩存在于超过1000 K的高温区域,不是在跨度1000 K的温区里一直强烈收缩。这一区别直接影响我们怎样理解其应用范围。
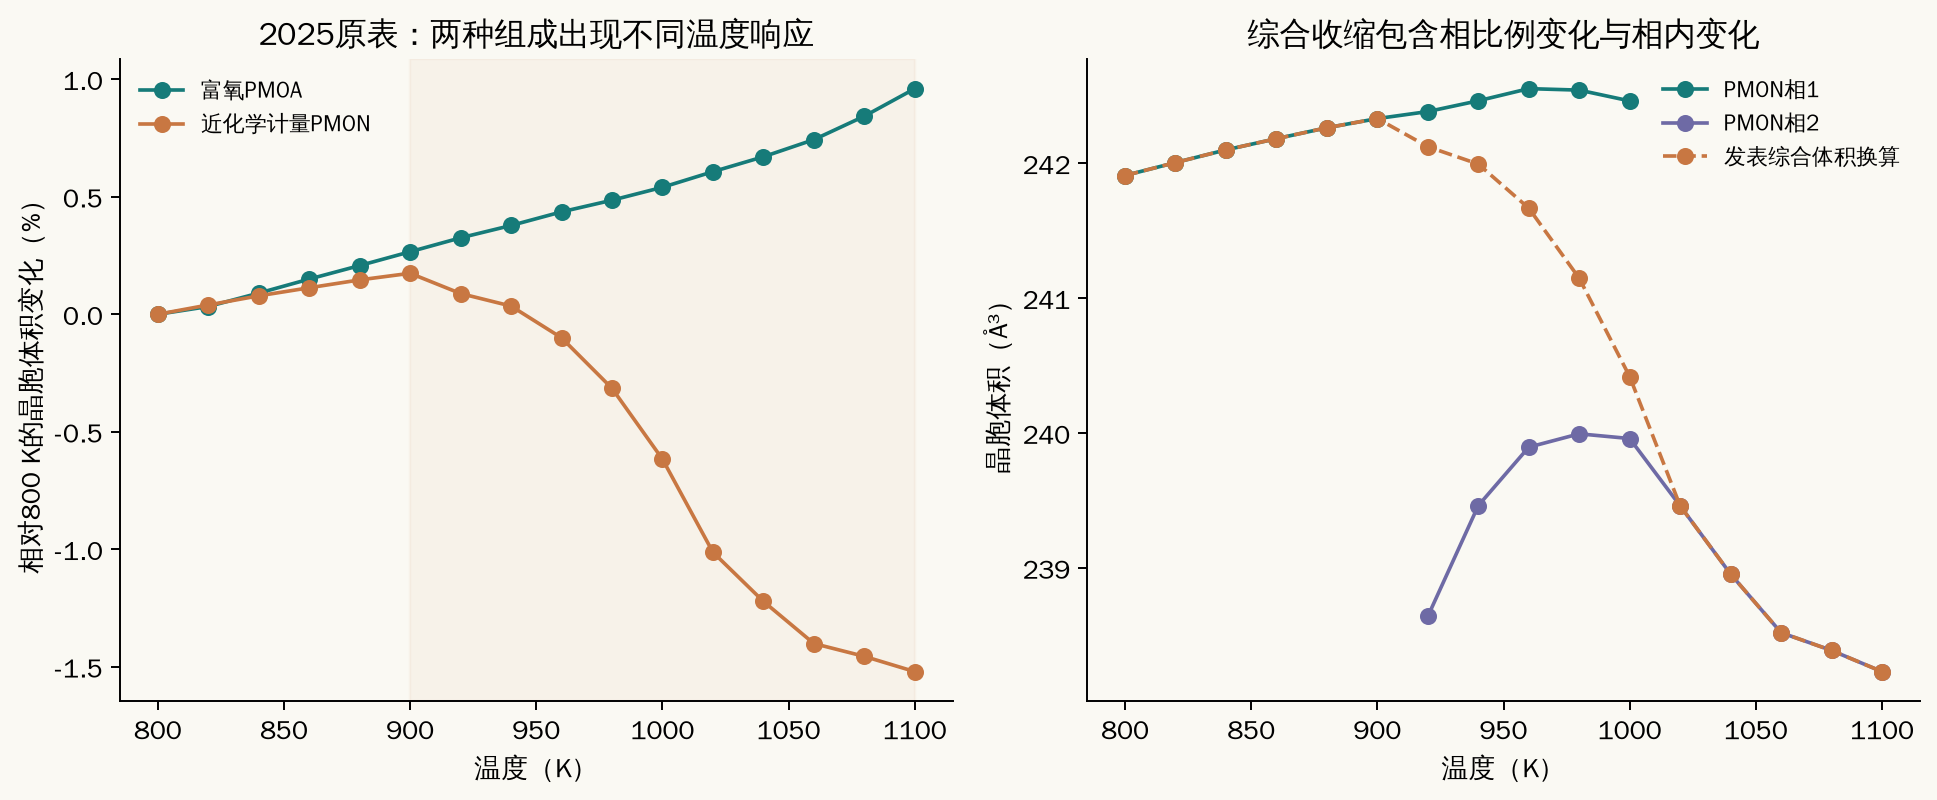
论文还给出约1000 K附近的峰值系数。但本篇对公开20 K间隔源表作相邻差分时,得到的最负值约为$-199\times10^{-6}$ K⁻¹,与其报告的$-114\times10^{-6}$ K⁻¹未能对齐。峰值提取口径留作缺口,这里以可直接复算的区间平均值作主要比较,不据峰值给不同材料排名。
收缩的一部分,来自较小体积那一相增多
源表显示,在920–1000 K的采样点上,PMON同时存在两组正交晶胞参数。较高温的第二相具有更小体积;随着温度升高,其比例增加。1020 K以后,表中只继续列出第二相。5
这时,总体变化不能只盯住每一相各自的热膨胀系数。对具有相同化学计量与相同晶胞计数基础的两相,若第二相比例为$f$,平均体积可写成:
对温度求导:
前两项是各相自身变化,最后一项来自相比例变化。若第二相较小且比例上升,最后一项就提供收缩贡献。
这不是纯粹的形式区别。920–960 K的源表里,两相各自列出的体积都上升,发表的综合体积却下降。单看“某一种相的晶胞在变大”,会错过相比例的贡献。
本篇也用发表总量与两相体积倒算了与线性混合相容的比例,结果与附件图中的趋势相符。这个倒算只是核对数量关系,没有独立重做衍射的相分数拟合,更不能用它反过来宣称相变成因已被证明。
进入高温相以后,方向性变化仍能使体积缩小
两相转换并不是全部解释。高温相在后续温区还会自行收缩。
对1020–1100 K的第二相,本篇逐行核对晶胞参数与$abc$体积,并计算三个方向的对数应变:a轴略伸长,b轴明显缩短,c轴略缩短,三者相加为负。因此,总体积继续下降。5
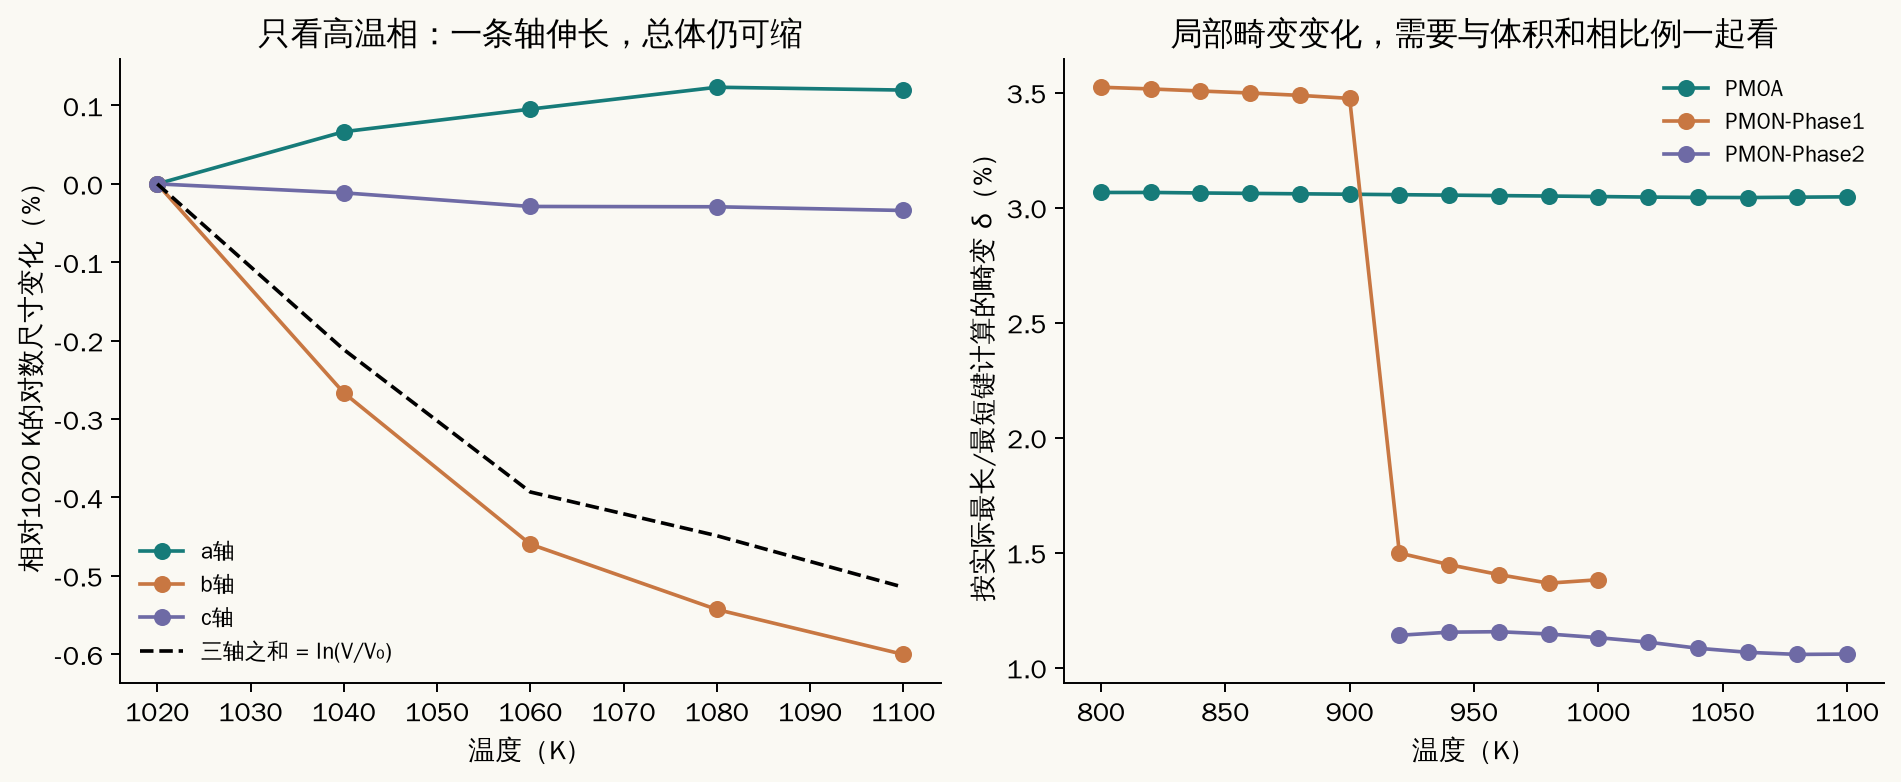
这说明“哪根键变短”与“哪条晶轴收缩”之间还隔着方向和结构排列。更不能把一个轴的负系数直接当成总体积系数。
电子占据怎样参与改变结构
PrMnO₃中的MnO₆单元,可以理解为锰周围有六个氧构成的八面体。对于相应的Mn³⁺电子占据,某些方向拉长、另一些方向相对缩短,能够改变轨道能量并降低电子部分的能量。这类结构与电子的联动称为Jahn–Teller畸变。
不同八面体还可能把偏长方向排成某种有序图样。温度升高后,电子占据、局部畸变及这些方向之间的秩序可以变化,进而影响各晶轴与不同结构的稳定性。4
原始研究观察到,PMON在相关温区长短Mn–O键差明显减小,而PMOA保持较强畸变。为了遵守“最长”和“最短”的定义,本篇按每行实际最大、最小键长复算;源表部分行的中等键与短键列出现了顺序交叉,两种口径均保存在计算记录中。
但局部畸变下降也不是体积必然下降的充分条件。前面已经看到,某些温点上一相的畸变减小而其晶胞体积仍上升。最终体积还要看方向排列、其他键角、各轴变化与相比例。
因此,这项研究更适合被理解为电子—结构耦合的具体案例,而不是“轨道一无序,所有材料就热缩”的通用规则。
局部结构与平均结构,为什么需要分别测
原研究对原子对分布函数的分析发现,PMON的短程结构用允许局部单斜畸变的模型能获得更好的描述;其中较长Mn–O键可在三维方向交错排列。平均衍射所用的长程结构,仍可以是正交的。4
这种差别并不矛盾:不同局部区域的细节,经过空间平均后不一定保留同样的低对称特征。
研究者还用原子分辨电子显微镜观察到与相应局部模型一致的之字形原子柱排列,提供了不同类型的支持。拟合中也对参数数量作了约束,避免把新增自由参数的收益直接当成新结构的证据。
这些观测让局部畸变的解释更可信,但仍没有直接记录整个高温转变中每一个轨道如何变化。电子密度计算使用了取自不同温度的结构,并在部分比较中约束氧的位置;它支持“这些结构可以对应不同电子分布”,却不等于从零算出了完整的高温相变自由能和转变温度。
计算中只改变电子数与引入氧的模型,也并不等价。氧会改变局部结构与化学环境,不能只用平均锰价态一个数字预测结果。现实中的缺陷分布、局部排列和电子占据,还需要更直接的配对证据。
循环重复与器件可用,中间还有哪些条件
附件提供了实验室X射线和同步辐射的升降温复测,支持收缩可以在相应实验条件下重复出现;不同测量程序中的温区略有差别。5
加热后的价态测量也有助于排除简单的永久氧化解释,但前后测量不能自动替代升温过程中的原位成分监测。本篇不将这些对照写成所有瞬态化学变化都被完全排除。
对宏观应用,原作者在公开回复中说明,尝试制备致密陶瓷时遇到了开裂与脆性问题,未能提供可靠的块体膨胀仪测量。7 因此,已经较稳的结果是这些样品的衍射晶胞响应;长期机械稳定、致密块体尺寸和复合材料表现仍需要另行验证。
这不会抹掉结构研究的价值。它只是说明,抵消热胀时要比较相同对象和条件:负膨胀填料本身的晶胞系数,与整个复合件的尺寸、弹性约束和裂纹演化,并不是同一个量。
更值得继续问的机制问题
对框架材料,下一步关键是量清负贡献模式的数量、能量、空间兼容性和非谐变化;对PrMnO₃这类材料,则要同时跟踪组成、相比例、局部结构与电子占据,判断它们怎样共同形成高温收缩窗口。
本篇较稳的认识是:热膨胀的符号来自多项贡献的合计。局部键可以变长,几何投影却缩短;某些振动偏好较小体积,其他振动又推动膨胀;相变时较小体积状态增多,还会产生额外收缩。理解一种具体材料,需要把这些环节放回其结构、温区和测量对象中,而不是只记住“热缩材料违反直觉”这个结论。