先给一句短答案:肿瘤靠三样不同的东西持续下去——一次固定下来的遗传改变、在生长过程中反复发生的选择、以及组织持续提供的条件;多区域测序能看清前两样在后代里怎么分布,但看不出今天真正缺不得的是哪一样。要知道后者,只能把某一环去掉再看群体的反应,而且要看残留里剩下的是谁。
一、“持续生长的能力”其实是三件事
问题里的“能力”至少混着三样东西,它们的证据来源和干预含义都不同:
| 问的是什么 | 严格说法 | 能回答它的观测 |
|---|---|---|
| 当初是怎么开始的 | 形成史:哪些改变在现存细胞的最近共同祖先之前就已固定;另需判断哪些参与起始 | 系统发育推断:多区域、多时点测序 |
| 后代为什么还带着 | 保留:这份能力以什么方式传到今天的细胞里 | 同上,外加同一改变在不相交分支上的重复出现 |
| 现在还离不开它吗 | 当下必要:把这一环去掉,群体会不会塌 | 干预:可撤除模型、基因敲除、靶向抑制;或者自然发生的“丢掉它却继续扩张”的亚克隆 |
三者互不蕴含。一个改变可以在所有癌细胞里(保留满分)而对今天的生长毫无贡献;也可以从来没在树上留下痕迹——比如由组织提供的促进信号——却是当下唯一撑着群体的东西。本篇把这三层分开量,并说明多区域基因组学能给到哪一层为止。
“起始”那一栏还要先说清读法:最近共同祖先是今天还能取到的癌细胞的共同祖先,不是第一次致癌事件。早期分支灭绝、没被取到,或者晚期一次强扫荡,都会把这个节点往后推。所以“干系改变”准确说是“共同祖先之前的历史改变”,不等于“启动这个肿瘤的那一下”。
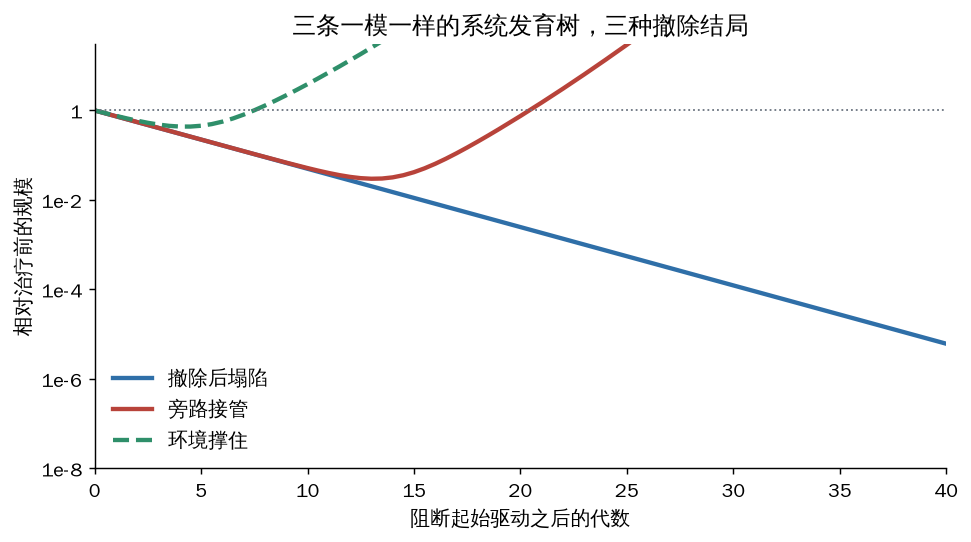
之所以要这么拆,是因为这三层在实践里经常被当成一件事:把“这个改变在所有癌细胞里”当成“它是这个肿瘤的命门”。下面会看到,前者是测序读得出的,后者不是。
对象限定在非小细胞肺癌,主线证据是 TRACERx(421 例原发、1644 个区域)与 TRACERx–PEACE(24 例从诊断追到尸检、501 份样本)。其他癌种只作对照,不拼成“通用肿瘤”。
二、起始改变在正常肺里到处都是
如果“带上起始驱动”就等于“获得了持续生长的能力”,那么带着这些改变的正常细胞应该很罕见。事实相反。
对 295 个个体、三个队列的组织学正常肺做超深测序,54/295(18%)的样本带致癌性 EGFR 驱动突变。KRAS 那一项的分母不是同一个:它来自其中做了 duplex 测序的 81 份样本,43/81(53%)带 KRAS 驱动突变(同一批 81 份里 EGFR 是 13/81,16%)5。在 TRACERx 里,195 例的正常肺样本中有 38 例(19%)带在自己肿瘤里检不到的活化型 EGFR 突变——这些克隆存在过,也扩张到了可检出的程度,却不是后来那个肿瘤的祖先。在 19 例死于其他癌症的尸检个体里,也有 3 例(16%)的正常肺带 EGFR 驱动突变。据此估计每 554,500 个肺细胞里约有 1 个带致癌性 EGFR 突变(95% 可信区间 1/341,500—1/865,750)5。
同一项工作补上了缺的那一环:细颗粒物暴露把巨噬细胞招进肺、释放白介素 1β,使带 EGFR 突变的二型肺泡细胞进入类祖细胞状态,肿瘤才长起来。小鼠里癌前病灶数量随暴露量增加(PBS 对 5 μg,P = 0.047;对 50 μg,P = 0.0007),而且暴露发生在致癌基因诱导之前或之后都有效5。
所以第一条分界是:在组织这一层,起始改变很容易找到——按样本算,一半以上的正常肺样本能查到 KRAS 驱动突变;把它变成持续生长需要别的条件,其中至少一部分不写在这个细胞的基因组里。同时要记住另一面:按细胞算它仍然稀有(每 55 万个肺细胞约 1 个带致癌性 EGFR 突变)。“组织里普遍存在”与“单个细胞里罕见”是同一份数据的两种读法,不能由前者推出“突变供给从来不是限制因素”。TRACERx 421 里有 8% 的肺腺癌查不到烟草致突变特征、其中相当一部分来自有吸烟史的患者1,这与“致癌暴露可以只当促进者”相容,但单凭没有签名不能定这一条——签名能不能被检出还受暴露时间、剂量与测序深度影响。
三、后代怎样保留它:树上能读出来的三条路
多区域测序能把“保留”拆成可数的东西,而结果不是“一次获得、被动继承”。
第一条:干系继承。 派生分布表(383 例、1369 个区域)里,突变的干系比例中位数是 0.69(四分位 0.49–0.83)——约三成的体细胞突变不在所有取到的癌细胞里3。在从诊断追到尸检的 24 例里,196 个驱动突变只有 49% 是干系的,27% 只出现在转移灶;83%(20/24)的患者至少有一个转移特有的驱动突变,每人中位 2 个4。
第二条:反复再选择。 如果能力只是被动继承,晚期就不该再看到针对同一批基因的选择。实际相反:肺腺癌 40 个常见癌基因里有 22 个的亚克隆突变显示显著正选择,包括通常被当作起始事件的 TP53、KRAS、STK11;其中 7 个在干系突变上反而看不到显著选择(原文举了 HIST1H1C、KMT2D、PTEN、RUNX1、SMAD4 五个),提示它们在晚期而不是早期起作用1。更直接的是平行演化——同一基因在同一肿瘤的不相交分支上各被击中一次:拷贝数层面 MYC 扩增 14 例、PIK3CA 扩增 12 例、PTEN 缺失 10 例、B2M 缺失 9 例、EGFR 扩增 7 例、SMAD2 缺失 6 例,点突变层面 B2M 2 例、SMARCA4 2 例、BAP1 与 KMT2D 各 1 例1。全基因组倍增也一样:401 例可建树的肿瘤里 19% 有亚克隆倍增,10% 有多个发生在平行分支上的亚克隆倍增1;到晚期,29%(7/24)的患者有平行分支上的倍增4。
第三条:谱系关系预测不了后代接下来的表现。 PEACE 队列给了这方面最实的一组数——它测的是继续播散的能力而不是生长本身,但正因为播散能被逐个转移灶数清楚,“后代没有一致继承”在这里能被量化。在 15 个有多个“原发→转移”播散亚克隆的患者里,93%(14/15)的患者各亚克隆播散的转移灶数量没有显著差别;但只有 45%(30/67)的播散亚克隆的后代继续播散,而 67%(10/15)的患者里同胞亚克隆在“后续继续播散”上有显著差别。论文自己举出的相关因素不是又多了一个驱动突变,而是在位时间:更早出现在影像上的转移灶更可能继续播散(36.8%,14/38,对 16.4%,10/61;P = 0.03)。作者的原话是 “the capacity to seed further metastases is not uniformly inherited by descendants of primary-to-metastasis seeding subclones”,并明确限定在这个小队列里4。
这一条不能当成“第三种、不写在基因组里的维持机制已经被测到”。原文相邻段落同时报告,这些更早出现的病灶体积更大、积累了更多突变与拷贝数改变、亚克隆更多,也更常是分支型系统发育4:在位时间与遗传积累、病灶大小、被观察到的机会时间纠缠在一起,这组观察分不出是哪一个在起作用,也不能把“在位时间”单独指定为原因。它能可靠支持的是一句更弱、但对本篇够用的话——同一棵树上的谱系关系,不足以预测后代接下来会怎样。
这三条在树上留下的痕迹很不一样,但它们回答的都还是“保留”。没有一条回答“现在还必要吗”。
把“保留”当“必要”用,在实践里是有具体形态的:优先针对克隆型驱动,理由常被写成“它在所有癌细胞里,所以它是命门”——这一步就是拿保留当必要。要分清的是,同样优先针对克隆型的新抗原并不需要这个替换:那里的理由是覆盖面,被所有癌细胞携带的抗原不会漏掉亚克隆,与该抗原对生长是否必需无关9。下一节要算的是前一种替换在什么条件下成立。
四、树上读不出“当下必要”:一次可复算的说明
要说清多区域测序到底能给到哪一层,光举例不够,得让不同的依赖结构去竞争同一批可观测量。为此我写了一个小的克隆动力学骨架(本篇之后 T94—T100 复用):细胞按携带的驱动集合分类,克隆规模用确定性指数增长加随机播种的标准近似;空间是一维卡通,子克隆的区间嵌套在亲代区间内部;多区域取样取若干互不重叠、各占肿瘤 5% 的小区间,某个簇要在某个区域的 CCF 达到 0.05、且分支上至少有 3 个突变才算被检出。按这套几何,一个亚克隆要被看见,至少得占肿瘤的 0.25%。
定标用上面那张派生分布表的三项中位数:检出克隆簇数 9、干系突变比例 0.69、突变总数 597。这三项是用四个自由参数(驱动获得率 u、选择优势 s、每次分裂的突变率、树干之前的世代数)对上的,所以它们不是检验——拟合后为 9.0、0.72、578。其中 u 与 s 只被“克隆簇数”一个目标约束,突变率与世代数由另外两个目标解析定出。真正的留存检验只有一项:TRACERx 报告 26% 的肿瘤有发生在末端分支上的近期扩张,模型给 40%,高出约 1.5 倍。这个卡通把晚期扩张画得比真实更频繁,这项失配照实留着;但它不能反过来当成“所以下面的结论偏保守”——末端扩张偏多只说明这一个统计量偏了,并不保证别的统计量在分辨依赖结构上也更占便宜。
关于校准还有一句必须先说:它本身就不唯一。25 个参数格点里,至少有两组(u=2×10⁻⁴、s=0.16 与 u=3×10⁻⁴、s=0.13)给出完全相同的中位克隆簇数——这是上一段说的“两个参数只被一个目标约束”的直接后果。连“驱动获得率和选择优势各是多少”都没被树钉死,遑论依赖结构。下面第(二)项的功效结论我用另一组并列解重跑了一遍。
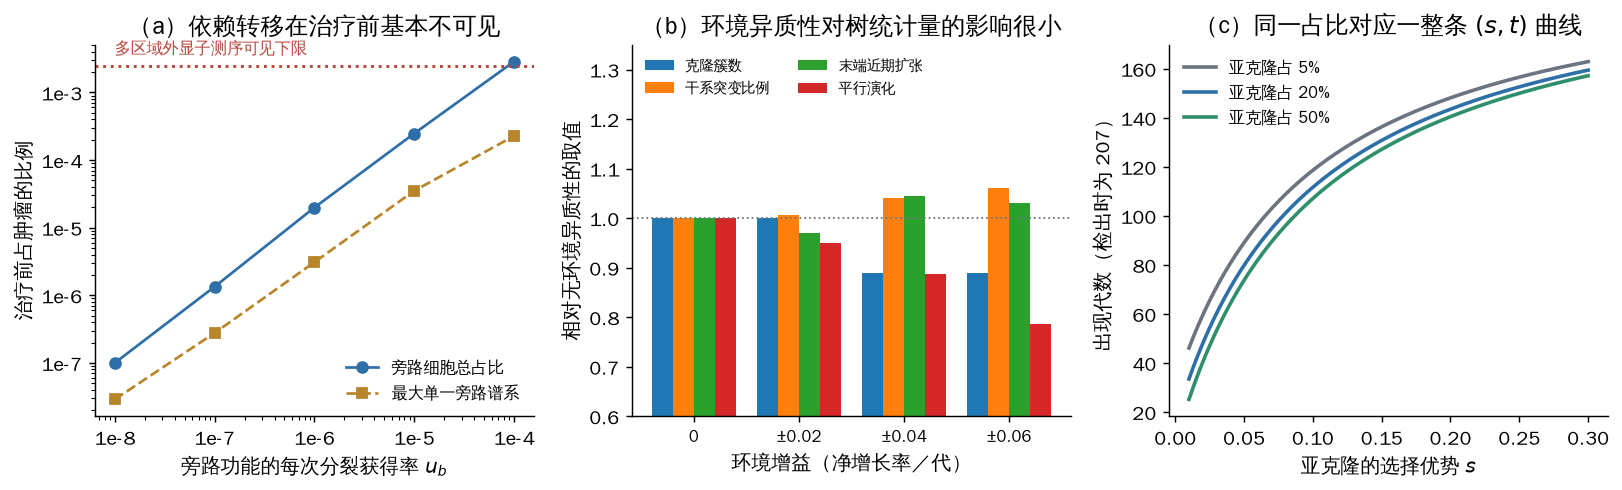
(一)依赖转移在治疗前几乎一定看不见。 假设某个后期改变能替代干系驱动的功能(阻断后带它的细胞照样长),它在治疗前会以什么规模存在?把这类中性旁路谱系按整个生长期播种一遍,40 个模拟肿瘤给出的中位数是:
| 每次分裂获得旁路功能的概率 | 旁路细胞占肿瘤 | 最大的单条旁路谱系 | 独立谱系条数 |
|---|---|---|---|
| 10⁻⁸ | 1.0×10⁻⁷ | 2.9×10⁻⁸ | 20 |
| 10⁻⁷ | 1.3×10⁻⁶ | 2.8×10⁻⁷ | 214 |
| 10⁻⁶ | 2.0×10⁻⁵ | 3.1×10⁻⁶ | 2,182 |
| 10⁻⁵ | 2.5×10⁻⁴ | 3.5×10⁻⁵ | 21,781 |
| 10⁻⁴ | 2.9×10⁻³ | 2.3×10⁻⁴ | 218,084 |
检出限是 2.5×10⁻³。要让旁路细胞总量够到这条线,获得率得达到约 10⁻⁴ 每次分裂——比一个特定位点的点突变率高四到五个数量级。而且即便到了那一步也还是看不见:那 2.9×10⁻³ 是 21.8 万条互相独立的谱系拼出来的,最大的一条只占肿瘤 2.3×10⁻⁴,仍在检出限以下十倍。多区域测序看的是克隆,不是“带某功能的细胞总数”;一个由海量独立微谱系构成的旁路池,在树上没有任何位置可以出现。
换句话说:在这套设定下,H1(干系驱动始终必需)与 H2(依赖已经转移)在治疗前的系统发育树上是同一棵树。撑住这一步的是上表那个量级,但它同时依赖三条可以质疑的前提——旁路是中性的、按整个生长期播种、只能靠单条谱系的份额被看见。旁路若在治疗前就带选择优势,或者在组织结构里局部富集,可见性都会提高。
(二)环境供给带来的差异,在树上几乎不动。 让促进信号只覆盖一半的微环境斑块,受支持的克隆净增长率高一点、不受支持的低一点——这是一种与基因型无关的生长率异质性。把偏移量从 0 加到 ±0.06/代(相对典型克隆净增长率约 ±15%–23%),150 个模拟肿瘤的树统计量是:
| 环境偏移 | 克隆簇数 | 干系突变比例 | 突变数 | 有区域内百分之百 | 有末端近期扩张 | 平行演化基因数 |
|---|---|---|---|---|---|---|
| 0(均匀) | 9 | 0.720 | 573 | 100% | 45% | 2.50 |
| ±0.02 | 9 | 0.724 | 569 | 100% | 44% | 2.37 |
| ±0.04 | 8 | 0.749 | 552 | 100% | 47% | 2.22 |
| ±0.06 | 8 | 0.764 | 562 | 99% | 47% | 1.97 |
方向是有的(干系比例升、平行演化降),但幅度小到淹没在个体差异里。
把 ±0.04 那一档拿来和均匀情形做两样本比较(各 300 个模拟肿瘤),按效应量换算成 80% 功效、5% 水平所需的样本量:
| 统计量 | 均匀 | ±0.04 | Cohen's d | 每组所需肿瘤数 |
|---|---|---|---|---|
| 区域内百分之百的簇数 | 3.11 | 2.76 | 0.275 | 207 |
| 干系突变比例 | 0.704 | 0.729 | 0.211 | 351 |
| 克隆簇数 | 10.34 | 9.34 | 0.204 | 377 |
| 末端近期扩张 | 0.46 | 0.55 | 0.145 | 747 |
| 平行演化基因数 | 2.38 | 2.22 | 0.095 | 1,727 |
最好的那个统计量也要每组两百多个多区域测序的肿瘤。TRACERx 421 是这类数据里最大的之一,可建树的有 401 例——而这还是一整队列只够做一条“臂”,且前提是你已经知道该拿哪两个假设去比。换成另一组同样命中校准目标的参数(u=3×10⁻⁴、s=0.13)重跑,结论不变:最好的统计量仍是“区域内百分之百”的簇数,所需 252 例/组,其余四项在 375–1,397 之间。
这些数字的适用范围要写死:它们是**“均匀环境”对“±0.04 环境异质性”**这一对具体假设、这五个单变量统计量、正态近似下 80% 功效 5% 水平的估算,不是“区分任意两种依赖结构”的通用样本量下限。换一组统计量、做联合检验、换病种或换参数,数字都会变。
(三)连“这个亚克隆扩张得多快”都读不准。 这一条是解析的。肿瘤从一个细胞长到 10⁹ 需要约 207 代(净增长率 0.10/代)。一个亚克隆在检出时占肿瘤的比例 $f$,由它的选择优势 $s$ 和出现时刻 $t$ 共同决定:
固定 $f$,$(s, t)$ 就落在一整条曲线上。一个占 20% 的亚克隆,可以是第 60 代出现、优势只有 0.03 的“老而弱”,也可以是第 143 代才出现、优势 0.20 的“新而强”——两者在检出时刻的占比一模一样,但对“接下来会怎样”的含义完全相反。要把它们分开,需要的是同一个肿瘤的第二个时间点,不是同一时间点的更多区域。
五、要测必要性只能撤除,而且要看残留里有什么
把 30 个模拟肿瘤在检出时刻阻断干系驱动,让失去必需信号的细胞以 −0.30/代衰退(比 +0.10 的生长快三倍,是选定的设定值),三种依赖结构给出:
| 最低点(相对治疗前) | 到达最低点 | 回到治疗前规模 | 残留与治疗前组成的余弦(中位/最小) | |
|---|---|---|---|---|
| H1 干系持续必需 | 单调衰减,没有内部最低点(46.5 代降到百万分之一) | — | 不回来 | 1.000/1.000 |
| H2 依赖已转移到旁路($u_b=10^{-6}$) | 0.045 | 11.5 代 | 18.5 代 | 0.958/0.677 |
| H3 环境供给(2% 的细胞受支持) | 0.453 | 4.0 代 | 7.5 代 | 0.995/0.972 |
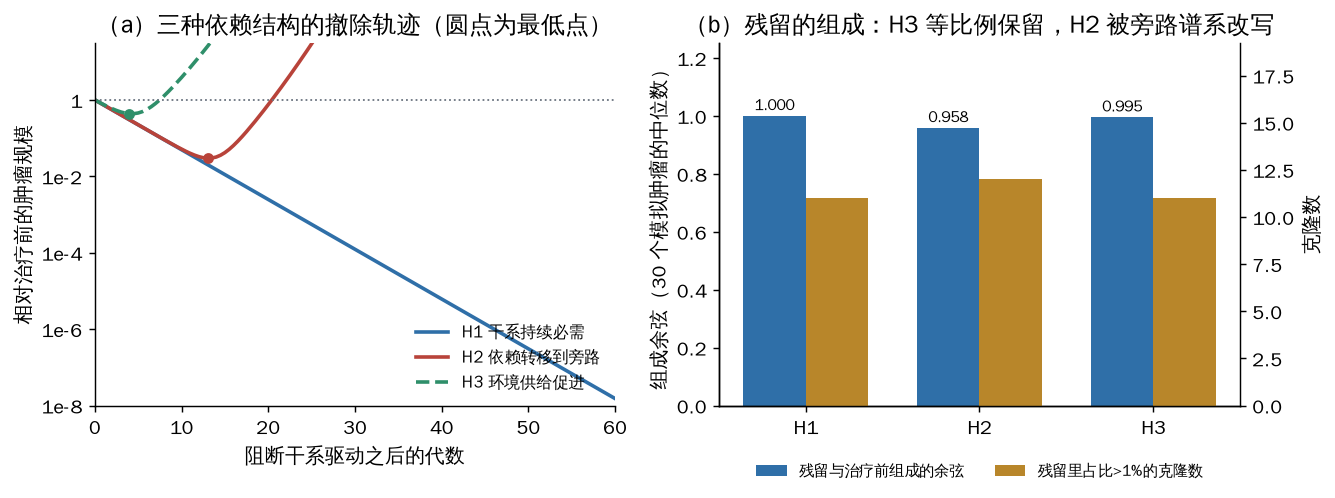
三条轨迹差得很远,但先要承认其中一部分差别是参数造的:最低点的深浅由 $u_b$ 与环境覆盖率决定,而这两个量本身没被任何治疗前的观测钉住。把环境覆盖率从 2% 调到 2×10⁻⁵,H3 的最低点就落到和 H2 差不多的位置。所以“缩小得深不深”不是判据。
剩下真正不能互相顶替的有两条。
第一条,会不会回来。 在这个模型里 H1 没有复发通道——干系驱动一旦必需且不存在旁路,群体就被清掉。这条“没有复发通道”是五个假设叠出来的:原驱动确实必需、干预真的把它的功能撤掉了、所有细胞的净增长率都因此变负、没有细胞在药下持续存活、治疗期间不产生新的改变。
所以现实里“靶向治疗后几乎都会复发”这件事,不能用来排除“肿瘤今天仍然依赖原驱动”。复发只说明这五条里至少有一条不成立,不说明是哪一条;药物没把靶点压够、靶点自己发生了让药物失效但功能仍在的改变,都属于“依赖还在、干预没做到撤除”。一个直接的反例:对不可逆 EGFR 抑制剂耐药的细胞系里,耐药来自含 T790M 那条等位基因的扩增,这些细胞照样依赖 EGFR——用 shRNA 把 EGFR 降下去,它们的存活就受影响10。第六节强调过敲除与激酶抑制是两种不同的扰动,这里必须用同一把尺子。
所以本篇能说的是:在这套模型里 H1 单调衰减;而现实中的复发要先判断干预有没有真的实现功能撤除,再谈依赖是否已经转移。这一步靠的是靶点占据、通路输出这类药效学读数,不是系统发育树。
第二条,回来的是谁——以及这一列到底测了什么。 表里最后一列是残留与治疗前群体的克隆组成余弦:H3 中位 0.995(最差 0.972),H2 中位 0.958(最差 0.677)。先说清它是在什么坐标里算的:treat() 把旁路细胞按宿主克隆归并,逐克隆矩阵的行仍然是治疗前那些克隆;模型没有把旁路微谱系加成新的树节点,也没有在治疗后重做区域取样、CCF 与分支突变数的检出判定。所以这一列能说的是“按治疗前的克隆划分,残留的比例分布偏了多少”,不能直接读成“复发时会冒出树上没有的簇”。
更要紧的是,这两行的差别不是结构性的。在这段代码里 H2 与 H3 的唯一区别就是每个克隆保留下来的细胞数:H3 是 env_frac × 规模,H2 是该克隆里的旁路细胞数。旁路细胞按 ∫n dt 累积、偏向老克隆,所以它与克隆规模不成严格正比——0.958 与 0.995 的差就是从这儿来的。只要令每个克隆的旁路细胞数等于 env_frac × 规模,两者的总量轨迹与逐克隆矩阵就逐项完全相同(在 5 棵独立生成的树上逐项核过,克隆数 113–337,总量与逐克隆矩阵的最大绝对差都是 0;见 h2-h3-equivalence 表)。这里成立的条件是 env_gain=0,即微环境不改变增长率——若微环境同时给出增长优势,两者就不再重合。也就是说,只看克隆组成的比例,H2 与 H3 之间没有一条干净的分界线。
真要分开它们,需要的是残留内部比克隆更细一层的信息:旁路谱系是嵌在某个宿主克隆里的一支,带着自己的分支突变和那个替代功能;环境保护留下的则是同一批克隆里位置合适的细胞,没有对应的遗传标记。所以判据得落在“残留细胞是不是共同带着一个治疗前低于检出限的分支改变或功能改变”,这要靠治疗后重新取样测序加上对该功能的直接验证——本篇的模型没有算这一步。(顺带说清 H2 的复发形态:中性旁路谱系彼此同速增长,例子里最大的一条只占旁路池的 7.5%,顶上来的是十几条原本看不见的谱系,不是单一谱系横扫。)
把两条合起来,本篇能给出的是一句更窄、但站得住的话:治疗前的树和缩小幅度都分辨不了依赖结构;纵向取样能增加信息,但“残留的组成偏了多少”本身还不够——要先确认干预真的撤除了原驱动的功能,再结合残留内部的分支、替代功能与位置相关保护来缩小候选解释。 纵向取样与连续 ctDNA 克隆结构追踪提供的是这条链的前半截;具体怎么做属于 T97 与 T100。
六、真正测到的“当下必要”是什么样
可撤除的小鼠模型给的答案是肯定的。 在多西环素控制的 K-Ras4b(G12D) 二型肺泡细胞模型里,撤掉诱导剂后突变型 K-Ras 的 RNA 迅速下降,早期增生灶与已成形的肿瘤一起凋亡性消退,三天内瘤负荷显著下降、一个月后检不到;在 p53 缺失或 Ink4A/Arf 缺失的动物里,肿瘤长得更快、组织学更恶性,撤除后同样迅速消退6。EGFR 模型同理:外显子 19 缺失或 L858R 转基因诱导出肺腺癌后,撤除多西环素或用厄洛替尼抑制激酶活性都造成肿瘤快速消退,作者据此写下 “demonstrating that mutant EGFR is required for tumor maintenance”(突变型 EGFR 是肿瘤维持所必需)7。
这两篇给的正是第三层:不是说这些改变启动了肿瘤,而是说去掉它们,现存的肿瘤活不下去。Fisher 的抑瘤基因缺失组还说明,在那个模型里多积累几层改变并没有让依赖转移走。两篇都只读到摘要(出版方不允许下载全文,见来源记录),所以引用限于摘要明确写出的结论。
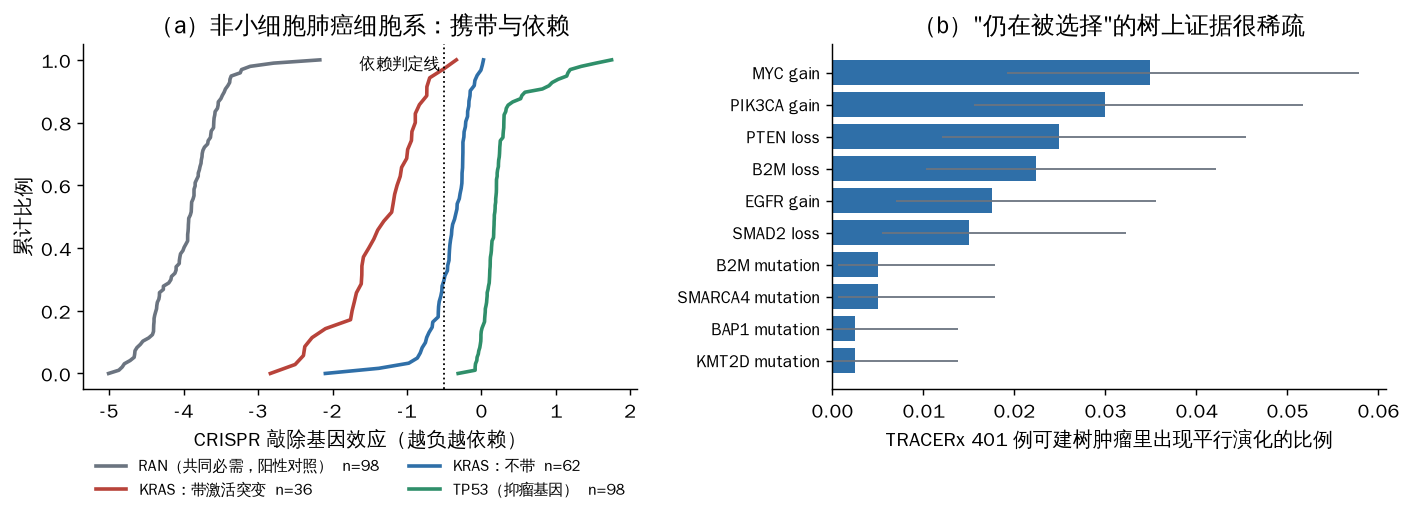
在人类细胞系里,这个结论对 KRAS 站得住,对 EGFR 就散了。 用 DepMap 24Q4 的 98 个有 CRISPR 数据的非小细胞肺癌模型(基因效应越负表示敲除后的生长或适应度损失越大,取 −0.5 作依赖判定线;共同必需基因作阳性对照:RAN −3.92、KIF11 −2.68、RPL5 −2.54)8:
| 基因 | 带激活突变 | 中位基因效应 | 达到依赖 | 不带 | 中位 | 不带但依赖 | AUC |
|---|---|---|---|---|---|---|---|
| KRAS | 36 | −1.26 | 35/36 | 62 | −0.35 | 19/62 | 0.945 |
| EGFR | 6 | −0.85 | 3/6 | 92 | −0.19 | 11/92 | 0.745 |
| PIK3CA | 8 | −0.69 | 6/8 | 90 | −0.42 | 33/90 | 0.776 |
| BRAF | 3 | −0.02 | 0/3 | 95 | −0.00 | 0/95 | 0.747 |
KRAS 这一行是“保留即必要”的最强版本:带激活突变的 36 个系里 35 个依赖它。但同一张表还有三件事:EGFR 携带者的基因效应从 −0.13 一路散到 −2.85,六个里只有三个过线,三个不过线的都是外显子 19 缺失系(HCC827、它的耐药衍生系 HCC827GR5,以及 NCI-H1650);三分之一(19/62)不带 KRAS 激活突变的系照样依赖 KRAS;BRAF 携带者一个都不依赖 BRAF(n 只有 3,不宜过度解读)。携带能相当好地预测依赖,但预测不是等价,而且不同基因差得很远。 还要提醒一句:CRISPR 敲除与激酶抑制是两种不同的扰动,本篇没有取配套的药物敏感性数据,因此不对“敲除不依赖”是否等于“用药不敏感”下任何结论。
更要紧的是,对一大半驱动这个问题根本问不出来。 PEACE 队列里 70% 的驱动突变落在抑瘤基因上4,而对功能确已完全丢失的等位基因,再敲除不能直接检验丢失状态是否仍有作用:同一批肺癌系里,TP53 敲除的中位基因效应是 +0.17、PTEN +0.37、RB1 +0.24、CDKN2A +0.14、B2M +0.08——这些基因的组内中位筛选效应没有显示生长受损,部分反而略有利,98 个系里过依赖线的是 0 个。这不是数据缺陷,是问题形式的不对称:一个已经彻底失去功能的改变,“现在是否还必需”在“再去掉一次”的实验里没有意义,要问只能换成回补实验。
但这句话只对真的功能缺失成立,不能按基因名一刀切。TP53 的错义突变体常常在肿瘤里被大量稳定住,还带上原本没有的活性;这时“把这个突变蛋白撤掉,肿瘤还长不长”是个定义清楚的维持问题,也确实有人这么做:在可失活的 R248Q 小鼠模型里撤掉突变型 p53,移植瘤与自发瘤都减速,动物生存延长 37%,晚期肿瘤出现凋亡与消退11。所以要看的是这个等位基因当下处于什么功能状态,而不是它归在哪一类。分类标签同样不决定符号:同样归在抑瘤基因下的 SETD2(中位 −0.43,41% 过线)、RBM10(−0.45,43%)、KMT2D(−0.33,23%)在相当一部分系里是真依赖。
一个我预期会出现、结果没有出现的对照。 如果当下必要性强烈依赖组织背景,同一个 KRAS 激活突变在不同谱系里应该有明显不同的依赖度。实测不是:肺 38 个系 97% 过线、肠 34 个 97%、胰腺 44 个 95%、卵巢/输卵管 9 个 100%、胆道 12 个 100%、子宫 6 个 83%。在这个数据上 KRAS 的当下必要性跨谱系相当稳定,我原来的预期被否掉了。要注意这只说明“在能长成细胞系的肿瘤里”如此,这批模型本身就是选择的产物。
七、平行演化能给什么,给不了什么
在只有一次取样的情况下,树上确实有两个信号指向“这段历史里发生过反复选择”:亚克隆 dN/dS(队列层面)和平行演化(单个肿瘤内部)。TRACERx 用前者报出肺腺癌 22/40 个基因显著亚克隆选择,用后者报出上面那串计数;两者互相印证——带“区域内百分之百”的亚克隆突变 dN/dS 达 2.09(95% CI 1.29–3.39),不带的只有 1.33(1.00–1.76)1。
但要看清这两个信号问的是什么:它们衡量的都是“较晚出现的改变曾经受到选择”,不是“已经固定在树干上的改变现在是否还必需”。 一个在树干上、今天仍然不可或缺的改变,不需要再次发生就能发挥作用,因此这两个统计量未必给它留下新信号;同一基因仍可能再发生其他改变。反过来,平行演化的检出率很低:把 TRACERx 的计数换成比例并给出二项置信区间(分母取论文里可建树的 401 例;原文报告平行演化时只给了绝对例数,没有重述分母),最高的 MYC 扩增也只有 3.5%(95% CI 1.9%–5.8%),点突变层面的 B2M、SMARCA4 各 2 例即 0.5%(0.06%–1.8%)。以这样的规模,没看到平行演化完全不能推出“这个基因没有持续的选择压力”。在模型里也能看到同一点:把驱动的获得率从 6.7×10⁻⁵ 抬到 6×10⁻⁴(九倍),出现至少一次平行演化的肿瘤比例只从 75% 升到 90%,平均涉及的基因数从 2.0 到 2.8——这个信号对突变供给很敏感,因此它的高低同时混着“选择有多强”和“这个位点多容易被击中”两件事。(模型里只有 6 个驱动位点且获得率远高于真实的单个基因,所以这些绝对值不能和 TRACERx 的逐基因比例直接对照,只用来看趋势。)
顺带说一句“区域内百分之百”这件事本身:89% 的这类扩张是祖先型的(其后还长出更多亚克隆),26% 的肿瘤至少有一次发生在末端分支上的近期扩张,而后者与更短的无病生存显著相关1。它同时是两件事——大规模亚克隆扩张的标志,和单区域取样把亚克隆误判为奠基事件的原因。
八、边界、反例与可以检查的预期
模型不代表什么。 空间是一维卡通(子克隆区间嵌套在亲代区间内),环境异质性也只写成克隆出生时抽定的斑块;如果真实的促进信号在空间上高度相关(比如整片近血管区域都强),多区域取样有可能读出区域间的生长差异,本篇没有测这种写法。克隆规模用确定性指数增长加随机播种的标准近似,没有细胞死亡涨落、没有免疫、没有药代动力学、没有治疗期间的新突变供给。它只用来比较“不同依赖结构在多区域测序里长不长得一样”,不用来预测任何患者的缩小幅度或复发时间。定标用的派生分布表也不是论文的分析表:它是随已发表模拟工具发布的模拟输入分布(383 例/1369 区域),经过该工具自己的过滤,与论文正文的 421 例/1644 区域及各分析用的 358/392/401 例不是同一集合3。
证据层级不同的地方。 小鼠可撤除模型是干净的因果实验,但物种与病程都简化,且本篇只读到摘要;DepMap 是体外敲除,既不是体内也不是药物抑制,对功能已经完全丢失的状态还需要换用回补等问题形式;TRACERx/PEACE 是人体观察,能给历史推断,给不了必要性。三者不能相加成一个结论。此外本篇没有取到两篇入口论文的逐病例数据(Zenodo 在取证期间对本机封锁,见来源记录),所有 TRACERx/PEACE 数字都按原文引用,没有复算它们的 dN/dS、系统发育重建与预后模型;2023 篇的 2024 年作者更正已核,不涉及本篇引用的任何数字2。
与相邻工作的分界。 父库的癌症调度器篇裁决的是“癌症作为多细胞维护系统失效”这一层,本篇不重复它,只做单一癌种的后代追踪与依赖判据;父库早筛篇讨论确诊之前的筛查与过度诊断,本篇不涉及。本库 T47(肺修复的持续)与 T09(人工基因开关)不移作肿瘤双稳态证据。治疗背景下的状态转换、残留细胞的长期命运、治疗节律与检测决策分别是 T94、T97、T98、T100 的题目;本篇只做到“当下必要性怎么判”为止,不给任何治疗安排,也不构成个人医疗建议。
可以检查的预期。 下面几条如果被推翻,本篇的主线就要改:
- 在本篇这套模型里,用治疗前的树统计量分辨“均匀环境”与“±0.04 的环境异质性”,五个单变量统计量里最好的一个需要每组两百例以上。这是对这套设定的预期,不是通用下限;若有人在同一对照下用几十例做到稳定区分,第四节的功效算法就错了。若换成更好的统计量或联合检验把这个数压下去,那是对“统计量选得不够好”的修正,不反驳主线。
- 只看残留的克隆组成比例分不开旁路接管与环境供给——本篇已经给出使两者逐项相同的条件。若有人仅凭治疗前后的克隆比例就稳定区分了这两种结构,说明组成里还有我漏掉的信息,第五节要改。残留细胞的分支改变、替代功能或位置相关保护可以增加信息,但各自需要取样与功能验证条件,不能预设某个读数单独就能分开所有情形(属 T97/T100 的范围)。
- 携带与依赖的一致程度应当明显因基因而异(KRAS 高、EGFR 低)。换一个季度的 DepMap 发布,KRAS 那一行应当稳定;若换成药物敏感性数据后 EGFR 一行反转(携带者高度敏感),那说明“必要性”随扰动方式而变,本篇第六节的措辞要加强而不是削弱。
- “抑瘤基因在敲除范式里问不出必要性”只适用于确实已经失去功能的状态。若有人在敲除范式里报告 TP53“依赖”,先看那个细胞系里的 TP53 是什么状态:如果是被稳定住的错义突变体,这是个合法的维持实验;如果确是无义或缺失导致的功能缺失,那才是范式误用。这一条可以直接用等位基因注释加蛋白水平检查来判。