先给一句短答案:有一个案例可以,但诱导分化本身不足以解释持久清除。 在所研究的APL模型里,分化与融合蛋白降解可以解耦:只引出分化而不降解融合蛋白,没有消除白血病起始能力。持久清除还依赖针对融合蛋白及后续清除环节的作用,分化反应与持久清除应分别评价。把"推向成熟"本身当成一条通用路线,缺的不是想法而是几段证据:表达变正常、增殖下降、体内生长受抑、撤除干预后仍失去成瘤能力,它们互不蕴含,而与长期生存又隔着一层。
本篇是机制与证据链的分析,不构成任何治疗建议;健康议题按本库规矩只作研究。
一、能站住的那个案例,站得非常稳
急性早幼粒细胞白血病(APL)由 PML::RARA 融合基因驱动,全反式维甲酸(ATRA)与三氧化二砷(ATO)分别作用于该融合蛋白。2013 年的随机三期试验把无化疗的 ATRA+ATO 与标准方案比较(s1);2026 年发表的长期随访分析(s2)把两项 GIMEMA 研究里 249 例低至中危 APL 的长期存活者与意大利同龄同性别同地区人群的死亡率作比较:
- 观察到 4 例死亡,按人群寿命表预计 3.95 例;
- 合并标准化死亡比 1.01(95% CI 0.27–2.59),两个队列分别为 0.89 与 1.17;
- 复发只有 3 例(22、27 与 14 个月)。
也就是说,在这批长期存活者里没有检出明确的超额死亡。要按事件数读这句话:4 例死亡撑不起"寿命完全恢复正常",95% 区间 0.27–2.59 同样容得下三分之一到两倍半的死亡率,而这批人本身是度过急性期的选择性人群、随访中位只有 5.6 与 2.8 年。即便如此,这仍是"改变细胞身份能带来持久收益"最强的一个例子——它还有随机三期试验作背景,可以当作参照系。
二、分化与持久清除需要分开:APL的解耦证据
最直接的证据来自一组把两件事拆开的实验(s6)。全反式维甲酸对 PML/RARA 做两件事:激活它依赖的转录,以及触发它的蛋白降解。作者找到一类合成维甲酸,能强烈激活 RARA 或 PML/RARA 依赖的转录,却不下调这两个蛋白的水平。结果是:这些"解耦"的维甲酸同样引出终末分化,却不能削弱 PML/RARA 转化细胞在体外与体内的白血病起始能力,给小鼠带来的生存收益也远低于全反式维甲酸;从解耦维甲酸处理的小鼠里分选出来的已分化原始细胞仍然保留 PML/RARA 表达。
换句话说:分化本身做不到清除。另一项工作从另一侧给出同一结论——清除白血病起始细胞还需要正常 PML 核体重新形成、并激活 Pml–Trp53 通路,三氧化二砷之所以有效,部分正是因为它也作用于正常 PML(s7,只读摘要与图题)。所以也不能把这套治疗理解成"简单去掉全部 PML 功能"。
这两条合起来给出本篇的参照系:在这些APL模型里,分化反应本身不足以根除疾病,持久清除还依赖融合蛋白降解与后续清除机制。 这不等于分化不参与任何治疗效应,也不说明分化只能是降解之后的读数。
作为一条辅助的体外观察,DepMap 24Q4 的 CRISPR 基因效应也显示这两个基因在该细胞系里高度特殊。取携带 PML::RARA 的经典细胞系 NB4,与全库 1178 个细胞系比较(数值越负越依赖,−0.5 是常用的依赖线):
| 基因 | NB4 的基因效应 | 在全库中的百分位 | 全库中位 |
|---|---|---|---|
| PML | −1.19 | 第 0.0 百分位 | −0.02 |
| RARA | −0.75 | 第 0.1 百分位 | −0.05 |
| MYB | −1.72 | 第 1.4 百分位 | −0.26 |
| HDAC2 | +0.03 | 第 70.9 百分位 | −0.04 |
| RPL5(共同必需对照) | −2.20 | 第 85.7 百分位 | −2.53 |
PML 与 RARA 在 NB4 上分别是全库最依赖与次依赖的那一档,而它们在其余细胞系里几乎完全不重要(全库中只有 0.1% 与 0.7% 的细胞系对它们的依赖过线)。这与"病因高度特异"的图景一致,但要说清它能给什么:跨细胞系的百分位衡量的是这个基因在不同细胞系之间的相对筛选效应,既不是 NB4 内部所有依赖的排序(因此说不出"唯一的命门"),也不能区分抑制增殖、状态改变与细胞死亡,更不等于 ATRA/ATO 对融合蛋白与正常等位基因的实际作用。所以这一节的因果链靠的是上面那两组实验,DepMap 只是旁证。
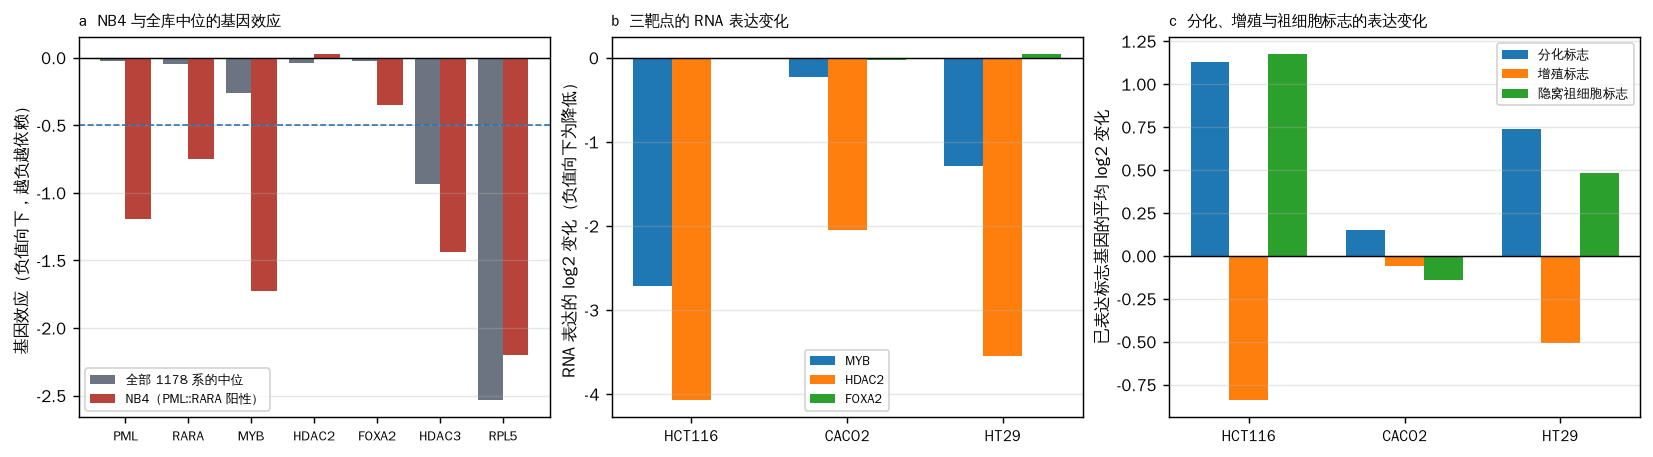
中、右图先给两组的平均CPM各加1,再计算“敲低组除以对照组”的以2为底的对数;右图对各组达到表达筛选条件的标志基因取平均。接近零不单独证明某项干预没有发生,低表达基因尤其需要结合原始计数解读;增殖标志的变化也不能替代功能性增殖测量。具体数据与原论文其他测量的分歧见第四节。
三、把同一把尺子对准实体瘤的"逆转"提案
另一篇入口论文(s3)用网络模型为结直肠癌提出了一组"逆转"靶点——同时敲低 MYB、HDAC2 与 FOXA2。先用同一把 DepMap 尺子看这三个是不是命门(63 个结直肠癌细胞系):
| 基因 | 中位基因效应 | 过依赖线的比例 |
|---|---|---|
| MYB | −0.34 | 29% |
| HDAC2 | −0.008 | 1.6% |
| FOXA2 | −0.098 | 4.8% |
| HDAC3(对照) | −0.94 | 89% |
在这一版本与这条阈值下,HDAC2 与 FOXA2 在结直肠癌细胞系里都没有显示出普遍的强依赖。 这本身不否定"逆转"的想法——逆转要的正是改变状态而不是杀死细胞,所以靶点不是必需基因反而合理。
但要克制一步:单基因筛选不显著,不能推出"三联之后观察到的变化只能是状态变化"。这些是不同细胞系里单基因敲除的中位效应,管不到特定细胞、组合干预、不同敲低程度与观察时间下会发生什么;组合改变可以有非加性效果,而一小部分细胞被清除或增殖变慢,同样会改变 bulk 转录组的组成。基因效应读数本身也不是纯粹的死亡测量。所以下一节看到的变化,"同一批细胞的状态改变"与"亚群组成或数量的改变"都还在候选之列,本篇没有把后者排除。
四、重算入口论文自己补交的数据
该文 2026 年发表的更正补上了数据可用性声明,给出 GEO 编号 GSE327208:三个结直肠癌细胞系(HCT116、CACO2、HT29),对照组与"三基因同时敲低"组各两份 RNA-seq。本篇把它下载重算。
第一件事:敲低到底敲掉了什么。
| 细胞系 | MYB(对照 CPM → 敲低 CPM) | HDAC2 | FOXA2 |
|---|---|---|---|
| HCT116 | 11.3 → 0.9(−92%) | 221 → 12(−94%) | 0.02 → 0.02 |
| CACO2 | 13.7 → 11.6(−16%) | 218 → 52(−76%) | 34.9 → 34.4 |
| HT29 | 6.6 → 2.1(−68%) | 128 → 10(−92%) | 0.43 → 0.47 |
在这份 RNA-seq 里,FOXA2 三个系都没有下降:HCT116 与 HT29 的计数接近检测底部(0.02 与 0.43 CPM;HCT116 的原始计数是 1/0/1/0,这种量级只能说"接近检测底部",不能读成绝对不表达),CACO2 表达到 35 CPM 却纹丝不动。明确降下去的是 HDAC2(三个系 76%–94%)与两个系的 MYB;CACO2 的 MYB 只降约 16%,这只是"该 RNA 读数下降较小",不等于所有层面的敲低都失败。
这一条要作为不一致来处理,不是作为结论。 回读原论文可以看到,Fig. 6A 明确给出三个靶点在三个细胞系里的蛋白与 mRNA测量(对照 vs 三联敲低),Fig. 5 还有增殖曲线与移植瘤体积/重量、以及单敲与三联的对照。所以现在的状态是:一份公开的 RNA-seq 与原文的蛋白/qRT-PCR 读数对不上。本篇没有能力判定哪一个是对的——时点、样本批次、测量层次、以及 shRNA 敲低在蛋白层的效果都可能造成差异——因此把它登记为一处需要对账的缺口,并明确两件事:(一)这份数据无法把 FOXA2 的贡献分出来,任何以这份数据支持"三个靶点缺一不可"的读法都不成立;(二)本篇不据此说该干预"实际只有两项",那需要在同一批样本上把蛋白与转录本一起测。
第二件事:状态到底往哪边动了。 取三组标志基因(只统计实际表达的),算敲低前后的平均 log2 倍数变化:
| 细胞系 | 分化标志 | 增殖标志 | 隐窝祖细胞标志 |
|---|---|---|---|
| HCT116 | +1.13 | −0.84 | +1.18 |
| CACO2 | +0.15 | −0.06 | −0.14 |
| HT29 | +0.74 | −0.51 | +0.48 |
增殖标志在两个系里下降,分化标志上升,这两条与"逆转"的预期一致。但隐窝祖细胞标志(LGR5、ASCL2、OLFM4、EPHB2、SOX9)在同样这两个系里也上升,主要来自 SOX9 与 EPHB2。所以这份数据显示的是一个混合的基因表达变化,而不是各组标志整齐地朝一个方向走。要说清这条判据的分量:标志物面板是本篇自选的,这些基因在不同状态与细胞类型里含义不一,某些"祖细胞标志"上调并不自动否定成熟程序,所以这只是一个值得追问的不整齐,不是"没有分化"的判决。另外,转录组里的增殖标志下降也不等于已经测到功能性的增殖下降——原论文有生长曲线与移植瘤实验可以回查,本篇这套面板替代不了它们。CACO2 三组都几乎不动,与它 MYB 的 RNA 读数变化最小一致。
必须打的折扣:每组两份重复不是不能做统计,而是估计不稳,本篇选择只做描述性的倍数变化;标志基因清单是本篇选的,换一套会改变数值;该文自己的分析用的是全基因组层面的轨迹推断,与本篇的标志基因读法不是同一件事。
五、可逆转换改变比例,总量去向还要看增殖与损失
最后把"促进分化"写成一个速率,看它需要什么条件才能给出持久收益。设干细胞样细胞 $S$ 以速率 $k$ 转为分化细胞 $D$,$D$ 以速率 $q$ 退回 $S$。稳态下
于是要把干细胞样池压低 $F$ 倍,需要 $k/q=F-1$:压 10 倍要 9,压 100 倍要 99,压 1000 倍要 999。($F=1/\text{比例}$ 这个读法还默认起点全是 $S$;从别的初始组成出发要另给初值。)
但这里的"压不掉"有一半是模型规定出来的,必须点破。 这是一个纯转换模型:总数守恒,连清除通道都没有,所以即使 $q=0$,总细胞数也一个不少。真正该记住的是比例与绝对残留是两件事。给两个状态加上同一个损失率就看得很清楚:取 $k=1$、$q=0.1$、损失率 0.2,干细胞样比例仍然趋向 $q/(k+q)=1/11$,而总量按指数衰减——100 个时间单位后只剩起始的约 $2\times10^{-9}$。所以非零的回复率并不排除总量下降。
模型能支持的结论要收紧成:在没有清除通道时,可逆的转换只会把系统推到一个新的比例稳态;要拿到总量上的持久收益,得另有一条让细胞减少的通道——可以是分化后的细胞会死亡(这正是 APL 里终末分化粒细胞的结局),还可能是别的清除机制。极小的 $q$ 可以维持较低的未分化比例,却不是减少总细胞数的通道,即使 $q=0$ 也不改变上述纯转换方程的总量守恒。至于撤除干预后系统会不会"很快回到新稳态"、以及"仍能成瘤除非分化细胞会死",都超出这个模型能说的范围:它可以继续增长、衰减,或在不同条件下稳定。
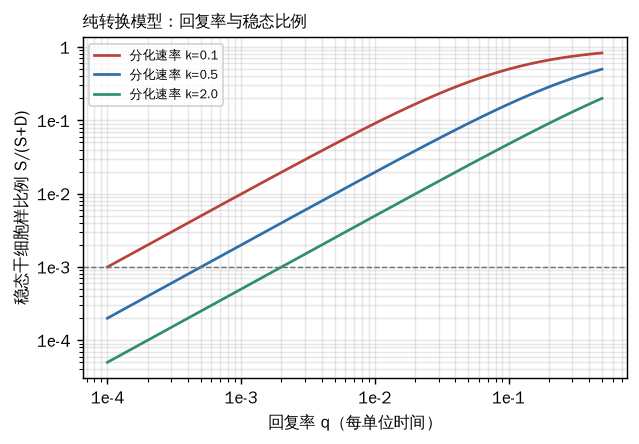
这给出本篇的判据:评价任何一项"改变身份"的工作,除了"表达变正常了吗",还要问撤掉干预之后回复得多快、分化后的细胞会不会死,以及总量有没有真的下去。前两问都不能靠转录组回答。要注意这三件事是不同的目标:长期给药下的收益、停止干预后的状态稳定、以及清除,可以各自成立或各自失败。
六、三段证据不能互相替代
把前面几节合起来,是一条经常被跳步的证据链:
| 环节 | 需要什么证据 | 常见的替代物 |
|---|---|---|
| 表达变正常 | 转录组 / 标志物 | —— |
| 增殖下降 | 增殖标志、生长曲线 | 常被当作前一条的自动结果 |
| 体内生长受抑 | 移植瘤体积/重量 | 常被前两条替代 |
| 撤除干预后仍失去成瘤能力 | 撤药后的再移植实验 | 常被上一条替代 |
| 长期临床收益 | 随机试验的生存终点 | 常被前四条替代 |
对号入座要按各自的证据说:本篇重算的RNA-seq测到的是表达变化与增殖相关标志,功能性增殖下降需由原文生长曲线支持,而原论文自己还有第三环——三个细胞系的移植瘤体积与重量在三联敲低后显著减小,并与单敲做了对照。第四环(撤掉干预之后是否还能成瘤)在本篇取到的材料里没有见到,第五环只有 APL 有。所以准确的说法是"本篇重算了表达读数,原研究另有细胞增殖与体内生长抑制证据,撤除后的成瘤能力这一环仍缺",而不是"实体瘤领域只做到两环"。
"分化治疗""部分重编程""恢复年轻表型"这三个说法仍然不能混称:APL 的成功来自针对特定融合蛋白的降解与随后的清除机制,父库讨论的部分重编程针对的是衰老表型。白血病的证据不直接推广到实体瘤,本篇也不预设"把癌细胞变正常"已经具有通用临床可行性。
七、边界、反例与可以检查的预期
本篇没有证明的:
- 第二、三节用的是 CRISPR 敲除的基因效应,它衡量的是该基因在不同细胞系之间的相对筛选效应,问不出"改变这个基因的活性会不会改变状态",也不能区分增殖抑制、状态改变与死亡。HDAC2 不是依赖,不等于抑制 HDAC2 没有作用,更不能排除组合干预下的杀伤或选择——这与 T93 指出的敲除范式的结构性局限是同一件事。
- 第四节只用了一份公开数据(每组两份重复),只做描述性倍数变化,没有做统计检验,也没有复算该文的网络建模与其他实验。结论限定为"这份数据里 FOXA2 未见下降、基因表达变化是混合的",并把它与原文 Fig. 6A 的蛋白/qRT-PCR 读数之间的不一致登记为待对账的缺口,不是对该文整体的评价,也不判定哪一方的测量正确。
- 第五节的两状态模型是卡通;真实的分化是多级的,回复率也随环境变化。
- APL 的结果按原文引用,本篇未取得逐患者数据。2026 年那项是低至中危患者、两个意大利队列,中位随访 5.6 与 2.8 年,只有 4 例死亡,标准化死亡比的区间 0.27–2.59 很宽——说明未检出明确偏离,不能读成"已证明与一般人群等效",也不能推广到高危 APL 或其他白血病。第二节的两项机制研究里,解耦维甲酸那篇读了全文相关结果,Pml–Trp53 那篇只读摘要与图题。
- 本篇不构成任何治疗建议。
被数据修正的预期: 开题时我预计 DepMap 里 RARA 会像多数转录因子一样不是依赖,从而说明"分化治疗的靶点不必是命门"。实测相反:在携带融合的 NB4 里 PML 与 RARA 分别排在全库第 0.0 与第 0.1 百分位,是最极端的依赖。按实测把第二节的主线改成"它恰恰是命门",这一观察作为细胞系旁证保留,但当前因果主线依据分化与降解的解耦实验,不由DepMap百分位单独决定。
可以检查的预期:
- 用 GSE327208 的数据与单独敲低 HDAC2 的公开数据比较:若转录组变化高度相似,可提示共同的表达响应,但不能据此把组合效应主要归于HDAC2或排除其他靶点贡献;共同下游和未反映在表达中的功能变化都可能造成这种相似。
- 第五节的判据可以直接做:在逆转处理后撤掉干预,测状态回复的半衰期;若表型较快回复,支持本次条件下状态维持依赖持续干预;是否形成稳态还需独立判断,不能由一个半衰期直接推出。
- 成瘤能力这一环需要撤药后的移植实验;“表达变正常、增殖下降”的细胞是否仍能成瘤应保留为待测结局;活细胞也可能失去成瘤能力,不能预设只有死亡才能消除这种能力。
- 若第二节的图景成立,那么在别的体系里也应当能把"引出分化"与"清除疾病"拆开:可检验只引出成熟表型时是否仍保留肿瘤起始能力,不能把APL的结果预设成所有体系必然同向的答案。这是可以直接做的对照。不要把它写成"其他分化疗法必须先在 DepMap 里找到同样极端的依赖才可能成功"——那把一个体外筛选读数当成了通用准入条件,本篇的证据不支持这一步。