先给一句短答案:在胰腺癌里,"减少间质"不是一个动作,是三件同时发生、方向未必一致的事——撤掉间质提供的支持、撤掉间质施加的限制、以及改变药物进入的条件。三个被并称为"减少间质"的关键实验动的对象、时点与读数都不同,所以不能当成同一个问题的三张选票;把三件事分开记账,才看得出它们各自问了什么、又各自没回答什么。而在只有一个净结局读数时,支持和限制在数学上只能以差值出现,分不开。
一、三个"减少间质"的实验,做的不是同一件事
胰腺导管腺癌(PDAC)的肿瘤组织里,癌细胞常常只占少数,其余是成纤维细胞、胶原和免疫细胞。长期的默认解释是这层间质在帮肿瘤:挡住药、压住血管、抑制免疫。2009 至 2014 年间的三项小鼠实验直接检验了这个解释,结论并不一致:
| 实验 | 动了什么 | 测了什么 | 结果 |
|---|---|---|---|
| Olive 2009(s1) | Smoothened 抑制剂 IPI-926 急性抑制 Hedgehog 通路 | 瘤内吉西他滨浓度、血管密度、增殖与凋亡、肿瘤体积、生存、肝转移 | 瘤内药物一过性升高(机制是功能性血管密度与灌注增加);联合吉西他滨把 KPC 小鼠中位生存从 11 天延到 25 天(P=0.001),肝转移更少(P=0.015),14/17 只肿瘤在 1–2 周内一过性缩小 |
| Rhim 2014(s2) | 在癌细胞里删除 Shh(旁分泌配体),或长期用 SMO 抑制剂 | 组织学、血管、生存 | 肿瘤分化更差、血管更多、更具侵袭性;对 Shh 缺失的肿瘤单独加抗 VEGFR 抗体反而改善生存 |
| Özdemir 2014(s3) | 用 αSMA-tk 遗传系统选择性杀掉 αSMA 阳性肌成纤维细胞 | 组织学、免疫、生存 | 肿瘤未分化、免疫抑制加重、生存缩短;补吉西他滨也没能挽回 |
三项都真实,但它们动的对象、时点、持续时间都不同,读数也只有部分重叠:
- 对象不同。Olive 抑制的是一条信号通路;Rhim 删的是癌细胞自己表达的 Shh 配体,动的是旁分泌信号,不是直接清除细胞;Özdemir 用自杀基因直接杀掉 αSMA 阳性的那一类肌成纤维细胞。三者不能合称"移走产生间质的细胞"。
- 时点与持续时间不同。Olive 是在已成瘤的 KPC 小鼠上给药 8–12 天的急性干预,Rhim 与 Özdemir 是从早期起就缺失或持续耗竭,肿瘤有足够时间重塑间质与血管。Rhim 那篇正是拿这一点解释两边为什么不同:急性改善输送与长期取消这层组织,后果可以相反。
- 读数不完全重叠,但也不是"各只测一项":Olive 同时报了药物浓度、血管密度、凋亡、体积、生存与肝转移。
所以真正该问的不是"间质是好是坏",而是:动的是哪一部分、什么时候动、动多久,以及组织在这段时间里怎样重塑。 把三项当成同一个量的三张选票,才是把不同的东西当成了一件事。
二、只有一个净结局读数时,支持与限制分不开
把这件事写清楚。设间质密度为 $s$,间质对肿瘤净生长率的贡献分成支持 $a$ 与限制 $b$,药物杀伤强度随间质密度下降(输送项 $\varphi(s)$):
这里三个读数都是净增长率的变化,不是生存时间;本节不把它换算成"活多久",那还要再假定负荷与死亡之间的关系。
把间质从 $s_0$ 降到 $s_1$ 之后,三个可观测量各自对应:
- 不加药时的生长变化 $=(a-b)(s_1-s_0)$ —— 只含 $a-b$;
- 瘤内药物暴露的变化 $=k_{\max}[\varphi(s_1)-\varphi(s_0)]$ —— 只含输送项;
- 加药之后的净变化 = 前两项之差 —— 一个数里混着两件事。
于是:只有第三个读数时,同一个观测值对应一整族机制。本篇的数值例子($s_0=0.6$,去掉 80%,$\varphi=e^{-3s}$,$k_{\max}=0.5$)里,$(a,b)=(0,0)$、$(0.3,0.3)$、$(0.6,0.6)$ 三组给出完全相同的净变化 $-0.266$;只有 $a-b$ 能被反推。要把 $a$ 与 $b$ 分开,光"再加一个读数"不够——那个读数必须能写出它与 $a$ 或 $b$ 的对应关系。Rhim 那篇"给 Shh 缺失的肿瘤加抗 VEGFR 就能改善生存"是一个可用的例子:它说明去掉这层组织后新增的血管这一条通路,其净作用是有害的,因而把原来算在"限制"里的一部分定位到了血管;但它给的是这一条通路的符号,不是 $a$ 与 $b$ 的数值分解。另外要说清,$a$ 与 $b$ 只以差值出现是这套加性模型的精确性质,不是关于真实生物的普遍定理——若支持与限制作用于不同的项(例如一个改增殖、一个改死亡或改药效),它们就未必只以差值出现。
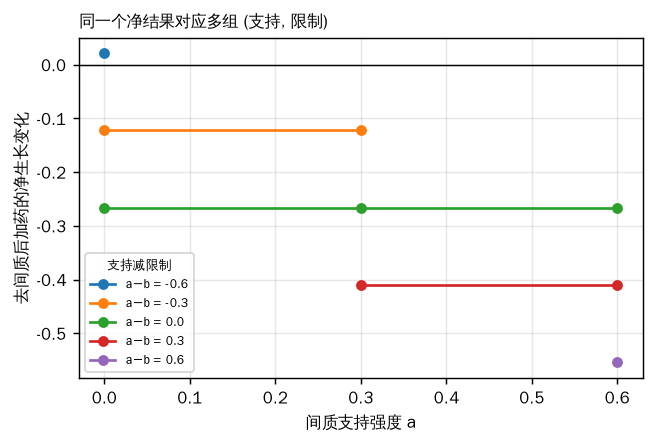
在这组参数下还能算出一个门槛:当限制强于支持到 $a-b=-0.6$ 时,去间质带来的输送增益要达到基准的 1.08 倍以上,净效果才由坏转好;而 $a-b=-0.3$ 时基准增益已经够用。这个门槛的具体数值依赖于假设的 $\varphi$,但"存在这样一个门槛、且它由两项的相对大小决定"不依赖假设。
三、患者组织里的相关性裁决不了这件事
那不做小鼠实验,直接看患者组织里"间质多的人活得久还是短"行不行?本篇用 TCGA 的胰腺癌队列(paad_tcga_pan_can_atlas_2018,184 例,177 例有表达数据)实测了一遍,结论是:不行,而且失败的方式很具体。
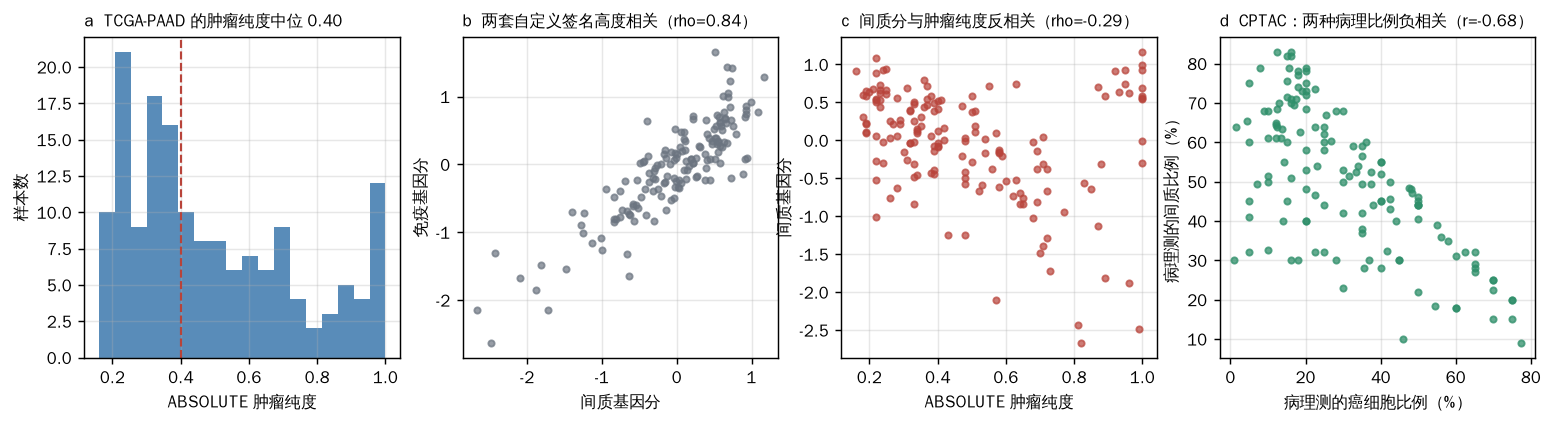
第一,这个队列里的"肿瘤"多半不是肿瘤细胞。 用 PanCanAtlas 的 ABSOLUTE 拷贝数纯度估计,158 例可算样本的肿瘤纯度中位数只有 0.40,四分位区间 0.29–0.65,47% 的样本低于 0.4。这不是本篇的发现,该队列自己的标志论文(s8)写得更直白:中心病理复核的癌细胞比例范围 0–53%、中位 18%,ABSOLUTE 估计范围 9–89%、中位 33%(本篇用 PanCanAtlas 的 ABSOLUTE 结果算得 0.40,与之接近但不完全相同,可能来自样本集与数据冻结版本不同);该文并写明"典型的原发胰腺癌往往只有 5–20% 的癌细胞比例","这种低细胞比例一直干扰着对真正癌细胞的突变与表达分析",并因此把纯度最低的那一个分子分组整个排除在整合分析之外。
第二,"间质信号"与"免疫信号"在整块组织里高度重合。 这里要先交代打分方式:本篇用的是 ESTIMATE 公布的 141 个间质基因与 141 个免疫基因名单(本机匹配到 136 与 140 个),但算法是各基因跨样本标准化后取平均,不是 ESTIMATE 原方法的样本内全转录组 ssGSEA。两种算法不保证给出同一个样本排序,所以下文的分数是"本篇的自定义签名分",不能当作对标准 ESTIMATE 算法的验证。
两个分数之间的 Spearman 相关是 0.84,与 ABSOLUTE 纯度的相关分别是 −0.29 与 −0.27($p<0.001$)。相关这么高,至少一部分来自组成约束(同一块组织里非肿瘤成分多,两类分数就一起高),但也可能有真实的共同变化——本篇分不开这两者,只能说在 bulk 数据里"间质多"与"免疫细胞多"很难各自读出。
第三,关联本来就不显著,校正纯度后更弱,换个亚组还会翻符号。
| 样本集 | n(事件数) | 间质分单独(每 1 个标准差的风险比) | 加入纯度后 |
|---|---|---|---|
| 全部有随访 | 177(92) | 1.13(0.93–1.38),p=0.21 | — |
| 有 ABSOLUTE 纯度 | 158(86) | 1.21(0.98–1.49),p=0.082 | 1.09,p=0.47 |
| 仅导管腺癌 8500/3 | 123(75) | 0.95(0.77–1.17),p=0.64 | 0.91,p=0.43 |
| 纯度 ≥ 0.4 | 84(42) | 1.21(0.90–1.64),p=0.21 | 1.22,p=0.26 |
第四,换一个用病理直接量间质的队列,结论一样,方向还相反。 CPTAC 的胰腺导管腺癌队列(s12,138 例有完整组织学计数)由病理医师直接给出四项组成比例:间质 50%(IQR 35–64)、癌细胞 25%(16–43)、炎症 5.6%、腺泡 1%,四项之和中位 98%——它们是一块组织的划分。既然是划分,"间质多"就机械地等于"别的少":实测间质比例与癌细胞比例的 Pearson 相关是 −0.68(Spearman −0.64)。生存分析(132 例、75 例死亡)给出:
| 模型 | 每 1 个标准差的风险比 | p |
|---|---|---|
| 病理间质比例,单独 | 0.89(0.71–1.11) | 0.32 |
| 病理间质比例,加入癌细胞比例 | 1.05(0.76–1.45) | 0.76 |
| 癌细胞比例,单独 | 1.22(0.98–1.52) | 0.073 |
中位分组的对数秩检验 p=0.66。两个队列都测不到稳定关联,而且点估计的方向相反(TCGA 的自定义转录组间质分 1.13,CPTAC 的病理间质比例 0.89)。要注意这两个"每 1 个标准差"不是同一个暴露量——一个是转录组分数的标准差,一个是病理比例的标准差,两条区间不能合成一个共同的效应范围,也不能据此宣布某个区间之外的生物学作用已被排除。各自能说的只是:在这两份数据、这两种测量下都没有看到明确关联。
顺带得到一个对方法有用的数:本篇的自定义间质签名分与病理实测间质比例的 Spearman 相关只有 0.42(与癌细胞比例 −0.39)。秩相关 0.42 说明两者的排序只是中等一致;它不等于"原始比例的方差被解释了多少",那要另算。要点是:把这类签名分直接当成间质含量的定量指标要小心,而这条只对本篇的打分方式成立,标准 ESTIMATE 算法的表现本篇没有测。
也就是说,这份广泛使用的患者数据既不支持"间质多活得短",也不支持"间质多活得长";它测到的东西里有相当一部分是"取到的组织里肿瘤占比多少"。把这种关联当成"间质是帮凶"的证据,是把组织取样的组成当成了生物学。
四、输送这一支可以算,而且有一个与肿瘤大小有关的硬结论
三项作用里,输送是唯一可以从物理上算出量级的。用球形肿瘤的经典间质压模型:稳态下间质压满足 $\nabla^2 p=\frac{L_p(S/V)}{K}(p-p_v)$,其中 $L_p$ 是血管壁导水率、$S/V$ 是血管表面积密度、$K$ 是间质导水率。球对称解是
$\bar r=r/R$,$P$ 是归一化到血管驱动压的间质压。间质流速正比于 $-\mathrm dP/\mathrm d\bar r$,方向向外——这正是这套经典理论的要点之一:升高的间质压把间质液向外推,与大分子向内的扩散相抗。所以下面算的是"间质里还有没有可观的对流",不是"药能不能到"。
关键在于 $\alpha$ 的结构。写 $\kappa=\sqrt{K/(L_p\,S/V)}$,则 $\alpha=R/\kappa$,而 $\kappa$ 是一个只由组织性质决定、与肿瘤大小无关的长度——它是压力剖面的特征衰减长度;按某个相对流速阈值定义的边缘层厚度还带有依赖α的系数。于是:
- $\alpha$ 小(瘤小或间质疏松)时,压力梯度贯穿整个肿瘤,对流在整个体积里都还有份量;
- $\alpha$ 大时,核心压力平到与血管驱动压持平($\alpha=5$ 时核心已达 0.93,$\alpha=10$ 时 0.999),对流只剩下薄薄一层边缘。实测的 PDAC 间质压"整个核心又高又平",反推的正是 $\alpha\gtrsim5$。
- 因为这层的厚度只由 $\kappa$ 定(本判据下约 2.3–2.8 $\kappa$,随 $\alpha$ 略变),它占的体积比例随半径下降。把 $\kappa$ 定在 0.3 mm(对应半径 3 mm 的小鼠肿瘤 $\alpha=10$),小鼠肿瘤有 59% 的体积里相对流速仍达到边缘的一成,半径 15 mm 的人肿瘤只有 13%。这个 10% 是本篇自选的判据,不是疗效阈值;换一个阈值绝对数会变,趋势不变。
由此得到一条只依赖这套方程结构的缩放关系:在 $L_p$、$S/V$、边界条件与阈值都不变时,要让半径放大 $n$ 倍的肿瘤保持同一个 $\alpha$、从而保持同样的比例,间质导水率必须放大 $n^2$ 倍。小鼠 3 mm 到人 15 mm 就是 25 倍。数值上验证:把导水率提高 5 倍,小鼠肿瘤从 59% 升到 94%,人肿瘤只从 13% 升到 29%;提高到 25 倍时人肿瘤才追平小鼠的原始水平,而那时小鼠早已饱和在 99.7%。
要顺带纠正一个容易顺口说错的地方:比例本身不是按 $R^2$ 衰减的。$\alpha$ 很大时这层的厚度趋于常数倍的 $\kappa$,于是比例 ≈ 常数 × $\kappa/R$,按 $1/R$ 走——实算 $\alpha=100$ 时 0.0685、$\alpha=200$ 时 0.0345,正好减半。$n^2$ 说的是"要抵消这个下降、把 $\alpha$ 拉回原值,导水率得涨多少",两句话不是一回事。
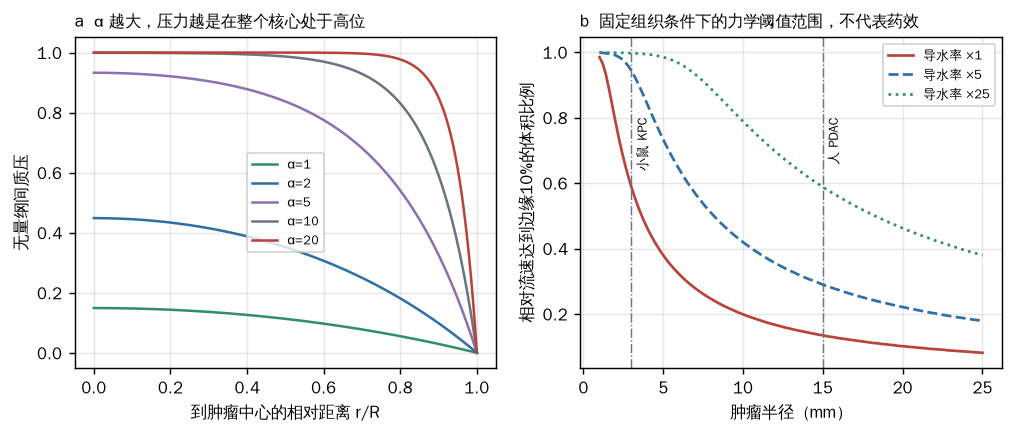
这个模型能说什么、不能说什么要分清。它算的只是间质里的对流力学:方程里没有跨血管的药物通量、没有扩散、没有细胞摄取与代谢,所以 59% 与 13% 是"相对流速达到边缘一成的体积比例",不是"药能到达的体积比例"。药物真正进入组织要走三个过程——血管里滤出、在间质里输运、被细胞取走——这里只碰了中间一段。而吉西他滨是分子量 263 的小分子,扩散本来就快,间质压对它的限制远小于对大分子和纳米颗粒的限制;Olive 那篇观察到的机制也不是间质压下降,而是功能性血管密度与灌注上升。所以这一节能给的是一句有条件的话:在固定组织性质、大α和相同相对流速阈值下,该阈值覆盖的体积比例约按 $1/R$ 缩小;保持同一α所需的导水率按 $R^2$ 变化。药量与疗效还需要单独的输运和药效关系。
五、到人身上:缓解率提高,生存没有改善
上面这条尺度结论有一个直接的临床对照。PEGPH20(聚乙二醇化透明质酸酶)在小鼠上能降低胰腺癌的间质压、改善灌注与药物递送;三期随机试验 HALO-301(s4)把它加到白蛋白紫杉醇+吉西他滨上,在透明质酸高表达的转移性胰腺癌患者中做:
- 客观缓解率 47% 对 36%(缓解比 1.29,1.03–1.63);
- 缓解持续时间中位 6.1 对 7.4 个月——缓解的人更多,缓解却没有更久;
- 中位总生存 11.2 对 11.5 个月,风险比 1.00(0.80–1.27),p=0.97;中位无进展生存 7.1 对 7.1 个月。
要克制地读这组数。缓解率是肿瘤反应的结局,它上升不等于本试验测到了输送改善——试验没有测瘤内药物浓度,缓解率也可能来自别的变化。本篇第二节刚说过净结局不足以分解各项贡献,这里就不能反过来用两个临床终点把贡献定下来:说"输送这一支确实起作用、只是被限制解除抵消了"是超出证据的。能说的是:更多患者一度达到缓解,没有换来更长或更持久的收益,而失败的原因(输送增益本就不大、限制被解除、缓解不持久、或别的变化)这组结果分不开。第四节的尺度关系是一个待检验的候选解释,不是本试验的标定结果。
六、"间质"不是一种细胞,"减少间质"也不是一个剂量
把上面几节的结论落到操作上,还得注意被动的对象是什么。胰腺癌的成纤维细胞至少分成几类功能不同的群体:紧贴癌细胞、由 TGF-β 驱动、高表达 αSMA 的肌成纤维细胞样群(myCAF),远离癌细胞、由 IL-1 驱动、分泌 IL-6 等因子的炎症样群(iCAF)(s5),以及后来在跨物种单细胞图谱里定义的抗原提呈样群(apCAF,s6)。
这意味着 Özdemir 那篇杀掉的是 αSMA 阳性的那一类,不是"间质"。它得到的结论应当读作"去掉肌成纤维细胞样群会让肿瘤更凶",而不是"去掉间质会让肿瘤更凶";同理,抑制 Hedgehog 主要影响的是 Shh 驱动的那一部分间质形成。第一节表格里那三行之所以不冲突,一部分原因就在这里。
七、边界、反例与可以检查的预期
本篇没有证明的:
- 第三节的两个队列分析只说明"这两份数据的相关性不能裁决",不说明间质与预后无关。样本量与事件数分别是 177/92 与 132/75,对每标准差 1.2 量级的效应功效有限,不能由两种不同暴露的区间合成一个生物学效应上界;两个队列都是手术切除标本,只代表可切除病例;ABSOLUTE 是 DNA 层面的纯度估计,与表达层面或病理层面的非肿瘤成分不是同一个量。
- 第四节的模型是稳态、球对称、只含对流的卡通。$\kappa=0.3$ mm 是为了让小鼠肿瘤对上"核心压力平坦"而设的标度,不是实测值;变到 0.6 mm 或 0.15 mm 时绝对比例会变,但 $n^2$ 那条尺度关系不变。模型不含血管塌陷、固体应力、淋巴回流与药物代谢。
- 第二节的门槛数值依赖于假设的 $\varphi(s)$;只有"支持与限制只能以差值出现"这一条是精确的。
- 三项小鼠实验的原文数字本篇按原文引用,没有复算其中任何一项的生存曲线或浓度测量。
- 本篇不评价任何在研药物,也不构成任何治疗建议。健康议题按本库规矩只作研究。
被数据修正的预期: 开题时我预计"间质多"至少会与更差的生存有一个稳定的弱关联(这是文献里常见的说法)。实测是:TCGA 全样本 HR 1.13(0.93–1.38)不显著,校正纯度后 1.09,只看导管腺癌时翻到 0.95;CPTAC 用病理直接测的间质比例给 0.89(0.71–1.11)。两个队列都不显著且方向相反,按实测写成"关联不稳定",不挑一个亚组或一个队列当结论。
可以检查的预期:
- CPTAC 那份病理计数给了一个现成的检验台:任何自称"测间质含量"的转录组指标,都可以先去对一对那 138 例的实测比例(本篇这套自定义打分只对到 0.42)。若换用别的间质签名或改用标准 ESTIMATE 的 ssGSEA 算法后与生存的关联变得显著,第一步要查的是它与纯度、与病理癌细胞比例的相关有多强——但本篇不预言"换任何签名都仍不显著",那不是这两份数据能担保的。
- 第四节预期的是大病灶中达到相同相对流速阈值的体积比例较低;是否因此药量或疗效较差,还需检验输送—药效映射。要小心怎么检验:辅助治疗与晚期治疗之间同时变了病程、总负荷、病灶位置与治疗背景,不是只变了病灶大小,因此两者的疗效差异不能直接当作这条尺度关系的检验。比较干净的做法是在同一背景下比较不同大小的病灶,例如同一患者体内不同尺寸转移灶的反应,或动物模型里按体积分层。
- 若"限制"主要经由血管,那么在去除间质的同时抗血管,应当把去间质从有害变为无害或有益——Rhim 那篇在 Shh 缺失肿瘤上已给出一个例子,值得在肌成纤维细胞耗竭模型里重复。
- 若第二节的记账方式成立,在本模型里,已知间质变化且建立药量—杀伤关系后,不加药净增长、瘤内药量和加药净增长的对照有助于约束 $(a-b,\ \text{输送增益})$;生存时间不能未经映射替代净增长率。