Mechanism Atlas · 现象 — 机制 — 条件

机制图谱

从一个可回答的问题出发,比较可能的机制,走通最小因果链,再看条件改变之后什么会变化。

研究笔记
140
研究课题
148
概念索引
417
专题路线
9
第 37–48 条,共 140 条研究笔记
37
历史与路径依赖23 分钟

系统跨过相变时,变化速度怎样写进最后留下的缺陷?

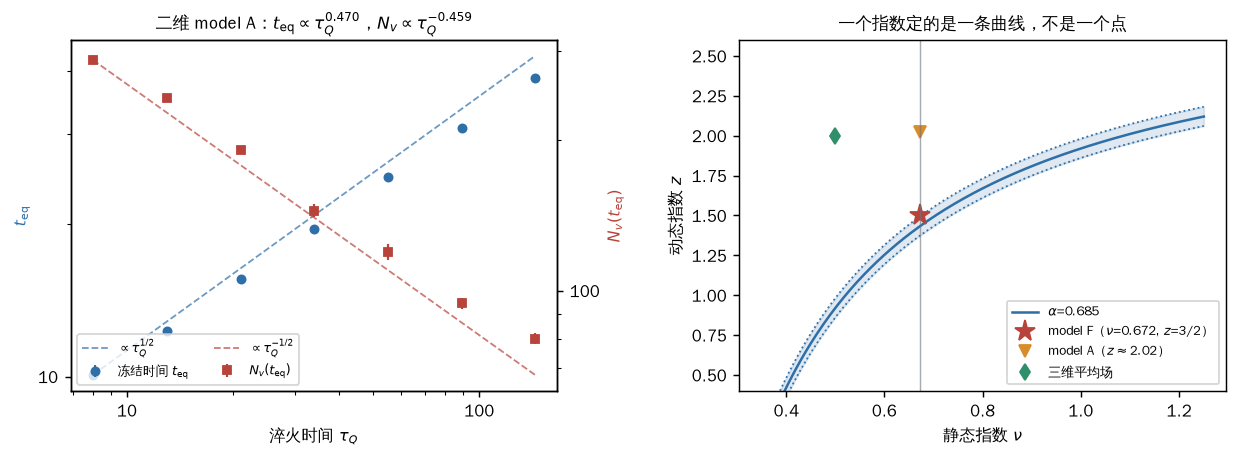
“缺陷密度按 τ_Q^{-α},而 α 与某个普适类的预言相符”这句话里,叠着三件强度完全不同的事。本文把它们拆开。第一件:α=(D-d)ν/(1+νz) 是四个量的合成,单独一个 α 定的是 (ν, z) 平面上的一条曲线;把 ν 取三维 XY 的 0.6717,均匀费米超流两次淬火合并(α=0.6850±0.0141)反解出 z=1.431±0.060,离 model F 的 3/2 只有 1.1 个标准差,把 model A 的 z≈2.02 排除到 9.8 个——这比“与 0.67 相符”强得多,同时也把“ν 是借来的”摆到明处。第二件:几何也写在指数里,同一个 model F 在简谐阱里给 2.3342 而不是 0.6683,差 3.49 倍;但把 z 从 3/2 换成 2.02,两种几何给出的相对指数变化完全相同(都是 14.820%),所以均匀实验判别力高出的那 3.1 倍里,约 1.9 倍来自 α 测得更准,几何一分不占。第三件是主结果:自算一套二维复 Ginzburg-Landau 淬火(先用一维横场 Ising 链的精确解把程序校到 0.12%),同一批模拟只改“什么时候数”的约定,表观指数从 0.112(固定实验室时刻 t=160)走到 1.526(t=0.5τ_Q)。粗化吃掉多少可以写成闭式 α_app=α_form/(1+t/t_c):它预言的 t_c ∝ τ_Q^{0.470±0.019} 与实测相符,预言的四个表观指数与直接拟合最大只差 0.029,而把衰减指数换成实测的 -0.5613 反而差到 0.135。最后一节把“涡旋位置可以用 Poisson 点过程描述”拆成分项检验:数目涨落 Var/Mean 落在 0.77—1.16,最近邻间距与 Poisson 的 KS 距离只有 0.027—0.029——但恰好是同样本量 5% 临界值的 0.71—0.97 倍,所以正确的说法是“还分不开”而不是“符合”;符号则完全不像,最近邻异号比例 0.930—0.937 而非 0.5,剔掉所有近对之后仍有 0.914—0.925,圆盘净荷方差随半径按 -1.04 到 -1.07 次幂下降,即净荷只来自边界的周长律。
宏观规律专题Kibble-Zurek机制相变动力学缺陷与历史
38
形成与自组织24 分钟

形成集体秩序之后,系统为什么会出现新的运动方式?

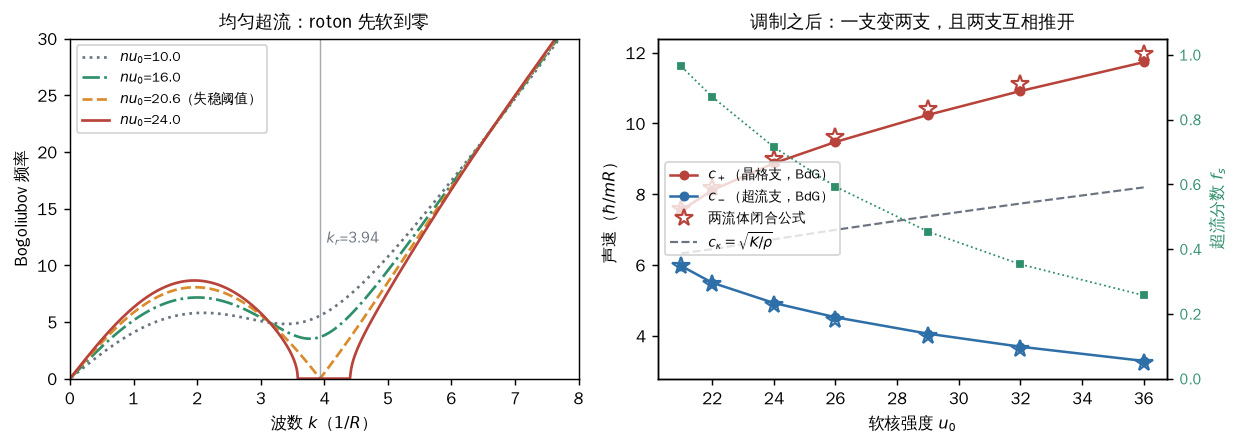
“自发破缺两条对称性,就该有两支无隙模”这句话本身还不能被一次测量否掉。本文把它落成一条带三个静态量的闭合关系:两支的速度由体压缩率、层压缩模量与超流分数完全定死,五个数里只有三个独立,任取三个、剩下两个必须对得上。为了检验这条关系,本文换了一套与偶极气体、与受驱动的钾气体都不相干的模型——一维软核玻色气——从头把两边都算出来:两支速度从 Bloch 形式的 Bogoliubov 谱直接读,三个静态量各自独立算,代回公式最大差 1.97%。同一批数还把文献里差一倍的层模量约定定死(另一种取法差 37.91%)。接着分项检验:加一条与自发周期相同的外加晶格,只有晶格支开缝、对数斜率 0.4955,相位支的拟合截距反而随晶格加深一路缩小;放进谐振子阱,Kohn 模钉在阱频上到六位有效数字,而晶体整体滑移那一支落到数值零(平移半个晶格常数,总能量相对变化 1e-8);加上阻尼,过阻尼首先吃掉最长的波——Γ 只占带宽 15% 时,20.9 个晶胞以上的波就全部不再传播,而 Goldstone 模按定义就住在那里。最后回到已发表的数据:受驱动气体的三个速度正反演都自洽,而把超流分数强行拨到 1、其余不动,两支的劈裂只剩实测的 1/2.81——被测到的那个劈裂本身就是 1 减超流分数的读数。把这条关系反过来用,还能读出一个警告:同一篇论文的同一组理论频率,只是把配对从「相位—混合」换成「相位—晶体」,它要求的超流分数就从 0.96 掉到 0.78。这条关系锁得很紧,紧到用它之前必须先确认手上的两支到底是不是那两支。

宏观规律专题集体激发对称性破缺超固体
39
稳定、记忆与修复17 分钟

改变肿瘤细胞的身份与分化状态,能否带来持久的疾病改善?

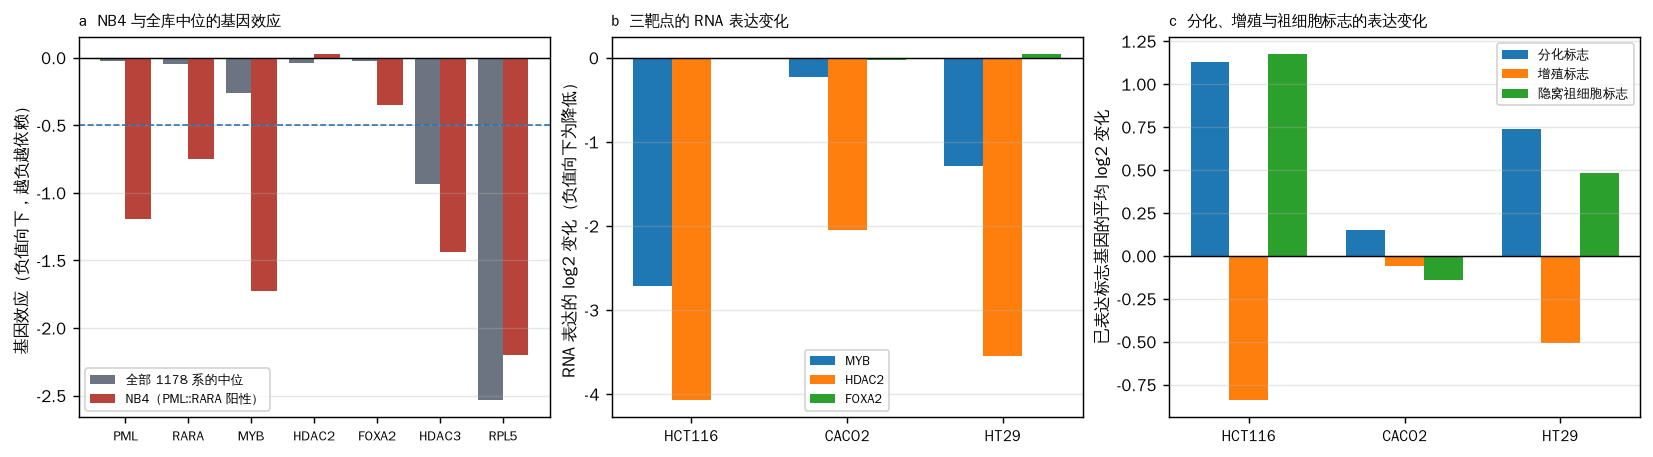
分化治疗有一个成功案例:急性早幼粒细胞白血病用全反式维甲酸加三氧化二砷,2026 年的随访分析里 249 例长期存活者只观察到 4 例死亡、预计 3.95 例,标准化死亡比 1.01(95% CI 0.27–2.59)——区间很宽,能说的是没有检出明确偏离,不是已经证明与一般人群等同。但这个案例的机制并不是"把癌细胞推向成熟"这样一般的东西,而且证据不在依赖性筛选里,在一组直接把两件事拆开的实验:合成维甲酸能强烈激活 PML/RARA 依赖的转录、引出终末分化,却不降解融合蛋白,结果不能削弱白血病起始能力,小鼠生存收益也远低于全反式维甲酸;另一项工作显示清除白血病起始细胞还需要正常 PML 核体重建与 Pml–Trp53 通路。也就是说,在这些APL模型里,光有分化不足以清除疾病,针对特定病因的降解与后续清除环节也重要。本文用 DepMap 24Q4 补一个体外的旁证:携带 PML::RARA 的 NB4 细胞系对 PML 的依赖排在全库 1178 个细胞系的第 0.0 百分位、对 RARA 排第 0.1 百分位(全库中位 −0.02 与 −0.05);这是一条细胞系里的选择性依赖观察,不是对药物机制的测量。把同一把尺子对准实体瘤的"癌症逆转"提案,结果完全不同:其三个靶点里 HDAC2 在 63 个结直肠癌系里的基因效应中位 −0.008、只有 1.6% 过依赖线,FOXA2 中位 −0.098。更要紧的是,本文重算了该研究随更正补交的 RNA-seq(GSE327208):在这份数据里 FOXA2 没有被敲下去——HCT116 与 HT29 的计数接近检测底部(0.02 与 0.43 CPM),CACO2 表达到 35 CPM 却纹丝不动(34.9→34.4);被明确敲掉的是 HDAC2(降 76%–94%)与两个系的 MYB。这与原论文 Fig. 6A 用蛋白与 qRT-PCR 报告的三靶点敲低对不上,本文把它登记为一处需要对账的缺口(时点、样本、测量层都可能不同),不据此判定该干预"实际只有两项"。三个系里增殖标志下降(平均 log2 倍数 −0.84/−0.06/−0.51),但隐窝祖细胞标志在两个系里反而上升(+1.18 与 +0.48),不是干净地走向分化。最后给出一个精确关系与它的边界:在一个只有转换、总数守恒的两状态模型里,稳态干细胞样比例是 q/(k+q),把它压低 F 倍需要分化率与回复率之比达到 F−1。但"压不掉"一半是模型规定的——这个模型连清除通道都没有;给两态加上同一个损失率后,比例仍趋向 q/(k+q),总量却衰减到近零。所以可逆性本身不排除总量下降,比例与绝对残留要分开看。

肿瘤演化动力学专题分化治疗细胞身份状态稳定性
40
形成与自组织31 分钟

微观组成不同的系统,为什么会出现相同的宏观规律?

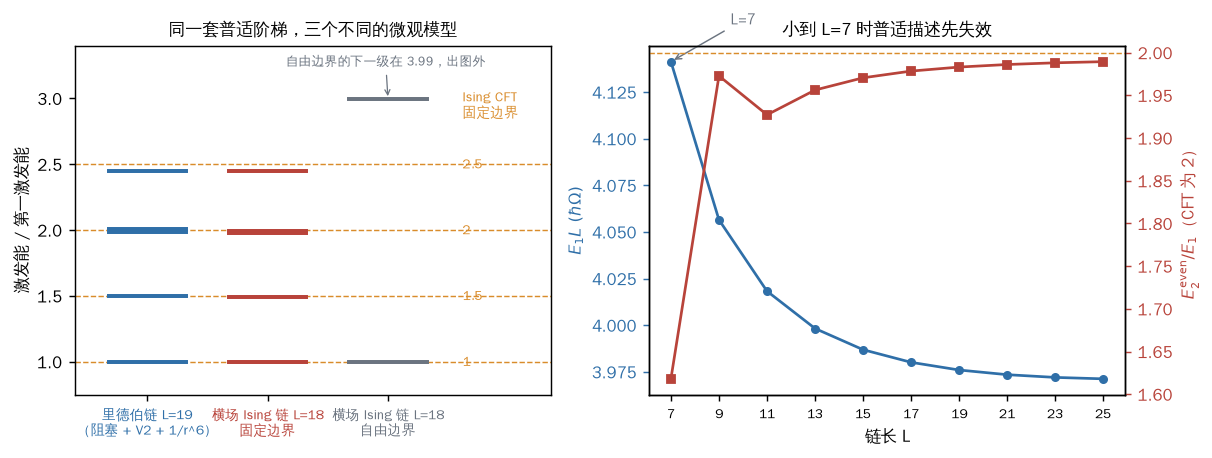
两台完全不同的机器给出同一组数,这句话要成立,得先说清“哪一组数”。本文把它落成可核对的形式:临界点上有限尺寸能级比构成的一张表。里德伯原子链与加了边界钉扎的横场 Ising 链,微观上毫无共同之处,同一张表逐项差不到 0.015;换到三临界点,带三自旋相互作用的自旋链与里德伯链在同尺寸上差 3%、走向相同。而同一个里德伯链只改两端的失谐,表就从 4/3 换成 10/3 再换成 2。中间还得到一条模型层面的结论:实验用反向扫描实现有效吸引,二阶 PXP 修正在那两个组态里必须反号——这不是本文的假定,是用论文自己给出的两个临界失谐判出来的,判定后三临界点的 E2/E1 外推与 4/3 只差 0.05%。相互作用范围与制备过程则会真的换掉这张表:把幂律从 0.89 调到 2.5,淬火标度指数从 0.50 掉到 0.18;同一个临界点淬火一次与两次,指数从 (0.53, 0.27) 变成 (0.82, 0.12)。最后给出这类“符合”在有限尺寸上到底排除了多大范围。

宏观规律专题普适性临界标度量子模拟
41
约束与权衡22 分钟

只保留少数变量,什么时候仍能准确描述一个复杂系统?

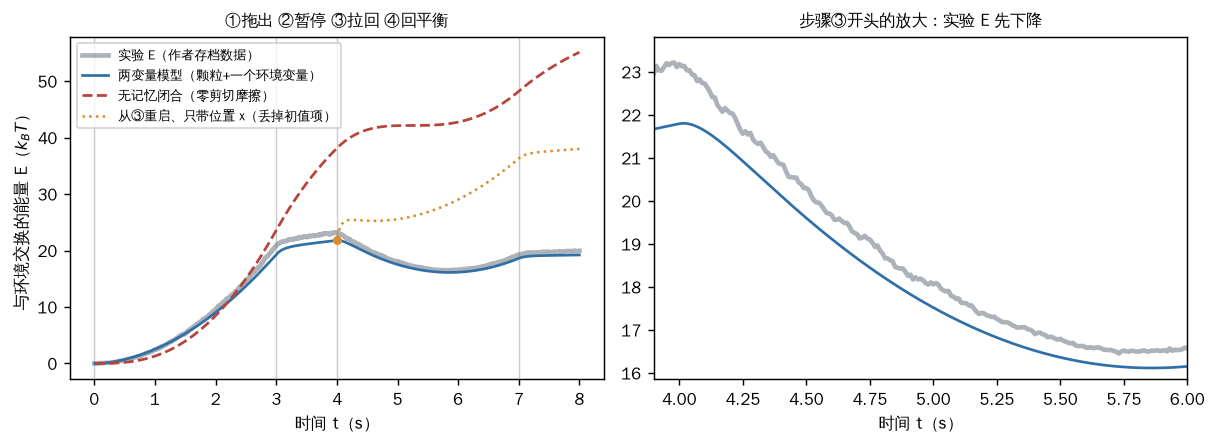
黏弹性流体里被光镊拖动的一颗胶体小球,是这个问题里少见的能逐项算清的例子。把环境消掉之后,可见变量的方程里多出三样东西:记忆核、有色噪声,以及一个几乎总被略去的初值项。本文用作者公开的实验数据与代码复核这个模型,并给出一条不靠调参数就能用的判据——恒定阱刚度下,任何正的无记忆摩擦都不可能让"与环境交换的能量"下降;实验测到它下降了 6.7 k_BT。补回环境只差一个数,但需要几个数取决于要回答什么,而拟合出来的那几个数,在同一种流体的三套拟合里差出 2.8 倍到 10 倍。

宏观规律专题粗粒化环境记忆非马尔可夫动力学
42
感知与适应29 分钟

同一肿瘤的细胞,怎样在敏感、耐受与耐药之间转换?

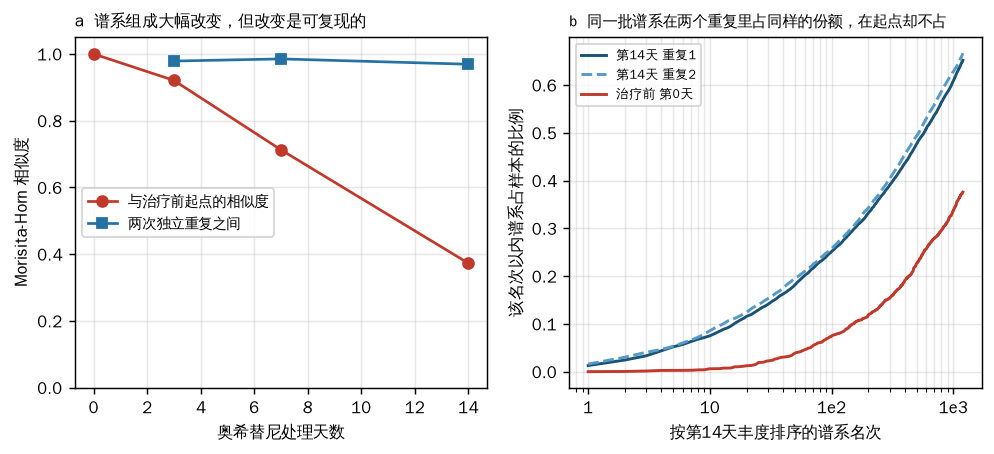
治疗后还活着的细胞,可能是治疗前就已经不一样的那一小撮被挑出来,也可能是本来一样的细胞在药里改了状态。本文先把耐受、持续存活与耐药按各自的判据分开,再用两份公开数据说明这两个答案都真实存在,而且分辨它们靠的不是杀伤曲线:把 PC9 肺腺癌加奥希替尼的逐细胞谱系条码重新算一遍,两次完全独立的重复实验彼此几乎一样(0.97;分门看是 0.96–0.99,等门重加权后 0.99),而只有随机瓶颈的零模型在同样的偏离程度下只能给到 0.24——所以谁更可能活下来,在给药之前就有一份能传给后代的倾向。要留神的是“离起点多远”这个数很依赖第 14 天三个分选门怎么合并:按捕获细胞数直接相加是 0.37,按各门等细胞数合并是 0.16,分门单看从 0.03 到 0.51,所以它不是存活群体真实组成的定量读数。这份倾向也不是命运已定,更不是遗传固定:原文自己把持续存活细胞放回无药培养20次传代,敏感性很快回来。相反,结直肠癌类器官在 FOLFIRI 下的 TROP2 高表达状态是被诱导出来的,撤药 96 小时回复,谱系追踪看不到克隆选择。为什么杀伤曲线帮不上忙:单向诱导模型与既有亚群模型是同一族函数,把两条曲线互相拟合的残差是机器精度;更一般地,本征值不退化时两状态线性模型只给出双指数曲线,曲线上有三个数而机制有五个未知量,本文给出一整族拟合同样精确、但二次治疗存活率相差四倍的机制。能分辨的是重复实验的可复现度加上停药后的再敏感化,本文给出这套模型里所需的停药时长与谱系数量,以及三种条码统计量的功效对照。

肿瘤演化动力学专题细胞可塑性治疗记忆耐受与耐药
43
协作、竞争与分工17 分钟

免疫系统怎样限制肿瘤,肿瘤又怎样在这种压力下发生变化?

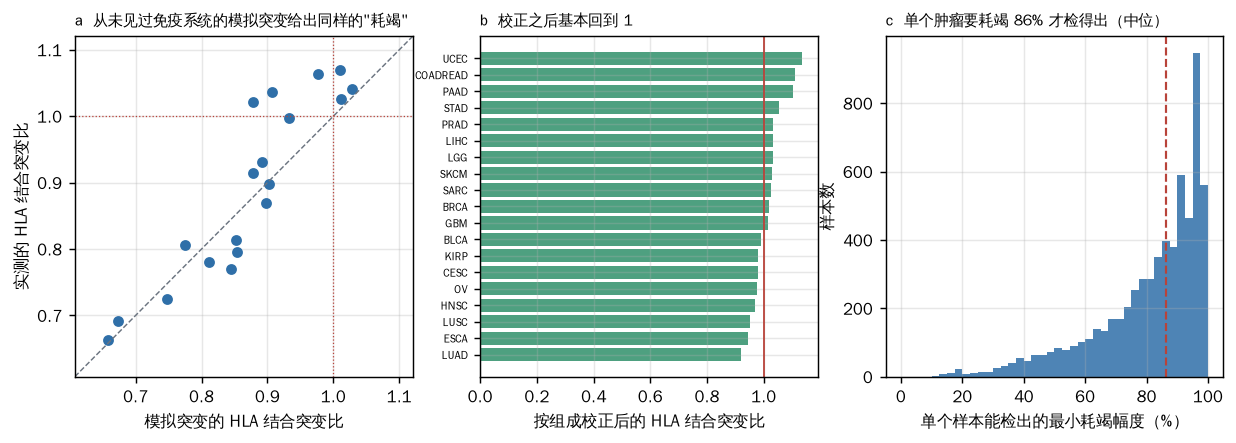
要证明免疫系统在挑肿瘤,最常用的基因组证据是"新抗原比预期少"。本文重算了一份公开的泛癌统计(癌种表 19 个癌种共 7240 例,逐样本表 8165 行):实测的 HLA 结合突变比中位 0.898、19 个癌种里 13 个低于 1,看起来确实被耗竭了——但把同一批基因按突变谱重新模拟出的、从未见过免疫系统的突变,给出的比值中位 0.879、16 个低于 1,两者相关 0.91、中位差只有 0.037。按组成校正之后中位回到 1.018,只有肺腺癌(0.921)与肺鳞癌(0.952)显著低于 1,而另有五个癌种显著高于 1。更要紧的是这个阴性结论在两个尺度上含义完全不同:把一个癌种的突变汇总起来能查到 2.2%–12.7% 的耗竭,而单个肿瘤按自己的突变数,按逐样本分析实际用的两计数比只能查到中位 69% 以上的耗竭(换成四格 HBMR 是 86%),能查出 50% 耗竭的样本分别只有 21% 与 8%。所以"某个肿瘤没有耗竭信号"几乎不含信息——但要说清,这是**最小可检出效应**,不是"真实耗竭小于这个幅度"的置信上界,后者要另做区间估计。真正能定位免疫压力的是直接看逃逸事件与空间位置:TRACERx 在 88 例未治疗早期非小细胞肺癌里发现抗原提呈通路损伤见于 56% 的腺癌与 78% 的鳞癌,43/88 例有历史上的干系新抗原被亚克隆拷贝数丢失;EPICC 在 29 例结直肠癌里发现逃逸多为干系事件、腺瘤阶段几乎没有,而正在进行的编辑集中在侵袭边缘约百个细胞的小亚克隆上。最后把干系/亚克隆两个耗竭读数能读出什么分三段说清:逃逸落在最近共同祖先之前时只定得出"强度×时长"的乘积,落在亚克隆阶段之内时两个参数反而可以唯一反解,整个观察窗里都在受选择时又只定得出强度——所以"这套分层一概不可辨识"是错的,要按逃逸时点分区讨论。

肿瘤演化动力学专题肿瘤免疫共同演化空间异质性
44
感知与适应16 分钟

怎样知道肿瘤正在走向哪种结局,并让这种信息真正改善干预?

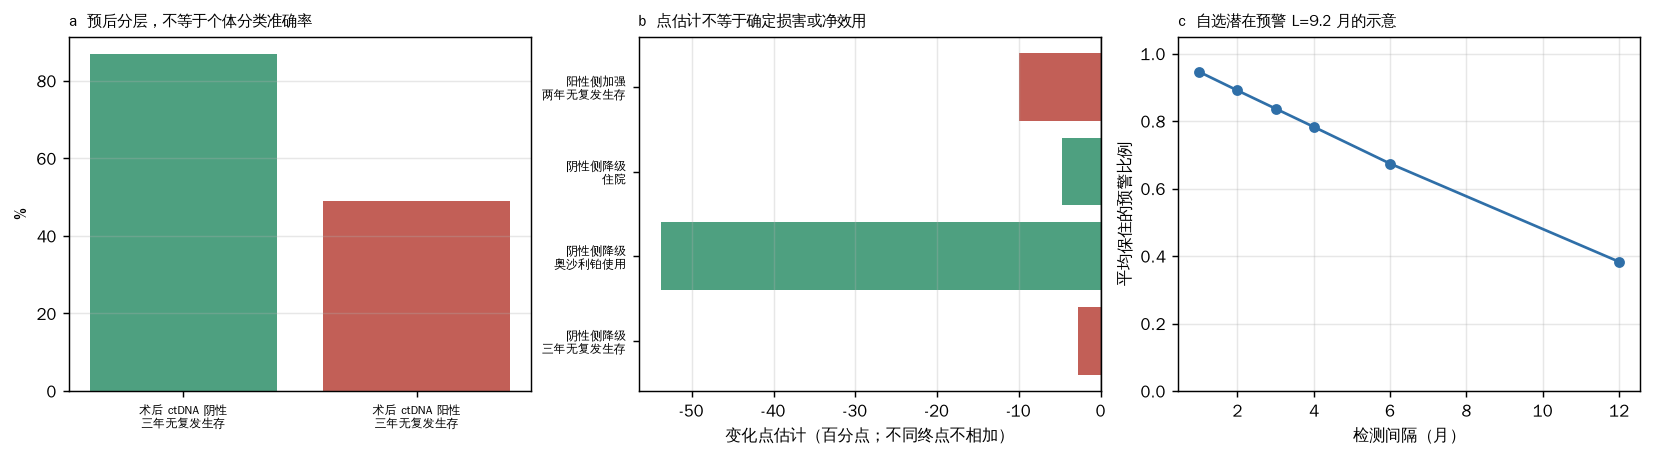
本篇是八篇专题的收束,问的是前七篇反复出现的那件事在临床上怎么落地:一个测得准的指标,什么时候才真的改善结局。两项试验给出的答案正好相反,而它们的差别不在测得准不准。DYNAMIC-III 里术后循环肿瘤 DNA 有很强的预后分层能力——968 例中 72.5% 阴性,三年无复发生存 87% 对 49%,治疗后仍阳性者 14%(摘要另列对比79%,未独立确认其分组,故不用于本文模型标定);但按结果换动作,两侧都没有显示收益:阴性侧降级的三年无复发生存点估计低 2.8 个百分点、未达非劣效界值(同时把奥沙利铂使用从 88.6% 降到 34.8%、住院从 13.2% 降到 8.5%),阳性侧加强的两年无复发生存点估计 51% 对 61%、未显示优于标准处理。两句都是"未证明不劣/未显示更好",不是"已证明更差"。SERENA-6 则相反:每 2–3 个月查一次 ESR1 突变,3256 例受检、548 例检出、315 例随机,换药组中位无进展生存 16.8 对 9.2 个月(风险比 0.45),延长分析里第二次无进展生存 25.7 对 19.1 个月、风险比 0.63(0.46–0.86,p=0.0037)。要注意对照臂并没有被协议保证在进展时换用同一种药,所以这不是"同一药早换还是晚换"的直接比较。把两者放在一起可以写出一个记账式:对一套指定的「检测—行动」策略,它的价值等于各类别概率乘以「按该类别换动作」的收益差;只要那两个方括号是零,价值就是零——DYNAMIC-III 直接测到的两个方括号是 −0.028 与 −0.10。但这不等于判别力与价值无关:类别怎么划分会改变每一类里的真实组成,因而改变方括号本身,本文给出一个阳性比例恒为 0.5、而准确率 0.5/0.75/0.95/1 对应收益 0/0.25/0.45/0.5 的反例。采样那一节则改写成脱离具体试验标定的示意:给定固定的潜在预警 L 与均匀相位,间隔 T≤L 时平均还剩 L−T/2、T>L 时是 L²/(2T);对照组的中位无进展生存不能直接当作 L。本篇不建立任何跨癌种的通用监测或换药规则,也不构成治疗建议。

肿瘤演化动力学专题循环肿瘤DNA纵向监测观测与决策
45
稳定、记忆与修复15 分钟

肿瘤已经明显缩小,少量残留细胞为什么仍能维持,并在以后形成复发?

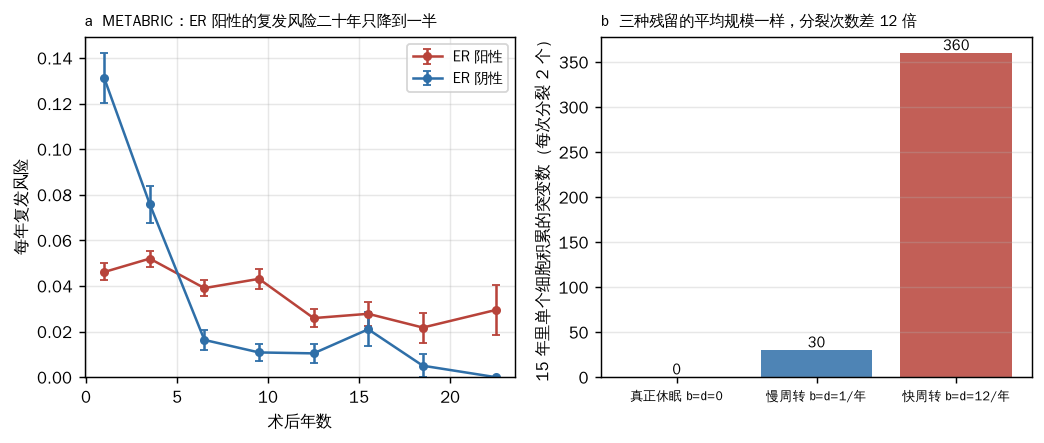
先看现象有多硬:用 METABRIC 的 2380 例乳腺癌(随访最长 32 年、520 例超过 15 年)重算每年复发风险,雌激素受体阴性者头两年是 0.131/年,五年后掉到 0.010–0.021,17—20年仍有少量事件,20—25年未观察到事件;受体阳性者却是 0.046、0.052、0.039、0.043、0.026、0.028、0.022、0.029——二十多年只降到大约一半,晚期与早期之比 0.57(阴性只有 0.09,而且最后一格的"零"只是没观察到事件:117 人年下真实风险的单侧 95% 上界仍有 0.026/年)。三个模型比下来,两组都是"一部分人属于易发生事件成分、该成分内部危险率恒定"拟合最好,但参数完全不同:阴性组约 48%、逃逸率 0.287/年,阳性组约 67%、逃逸率 0.076/年——这个比例是模型参数,不是实测的带残留人数;而且即便是这个模型,人群层面的危险率也在下降(阳性组二十年降到 0.458 倍),恒定的只是"易发生事件那一部分人"内部的速率。再看这些现象能不能反推机制:**光靠总量的确定性轨迹不能**。规模的期望只由净增长率 r=b−d 决定,所以真正的休眠(b=d=0)、每年周转一次(b=d=1)与每月周转一次(b=d=12)给出同一条平均曲线,而它们在十五年里让单个细胞经历的分裂次数是 0、15 与 180 次(按每次分裂 2 个突变计为 0、30、360 个突变,慢与快相差 12 倍)。要注意这条"分不开"有它的边界:涨落不同(r=0 时方差 2bN₀t,本例标准差 0、5477、18974,只占初始一百万细胞的0.5%–1.9%),而 ctDNA 更不是只由活细胞数决定——最简的释放-清除收支里,同样的 N(t) 在 d 差 12 倍时血浆浓度也差 12 倍。能把周转次数直接读出来的候选是复发灶相对原发灶的私有突变数,但那要先把这些突变归到哪个阶段:按每次分裂 2 个突变计,若这些突变全部产生于休眠期,10 个对应每年 0.33 次分裂,1000 个对应 33 次。"未检出"同样只给上界,而且是确定性近似下的上界:一个 10 万细胞、90 天倍增的残留要 3.3 年才越过影像阈值,净增长率为零时按这个模型永远不越过——真实的"查不到"还受病灶位置、分散程度、灵敏度与抽样影响。机制那一侧,两篇入口论文提出的是"在慢周期与增殖之间波动、进入增殖者被清除"的图景,但它们的当前实验证据是周期停滞、低 Ki67 与可被解除的休眠,没有给出长期的出生/死亡率分解。

肿瘤演化动力学专题肿瘤休眠残留与复发转移生态位
46
协作、竞争与分工20 分钟

肿瘤怎样改变周围组织,周围组织又怎样反过来维持或限制肿瘤?

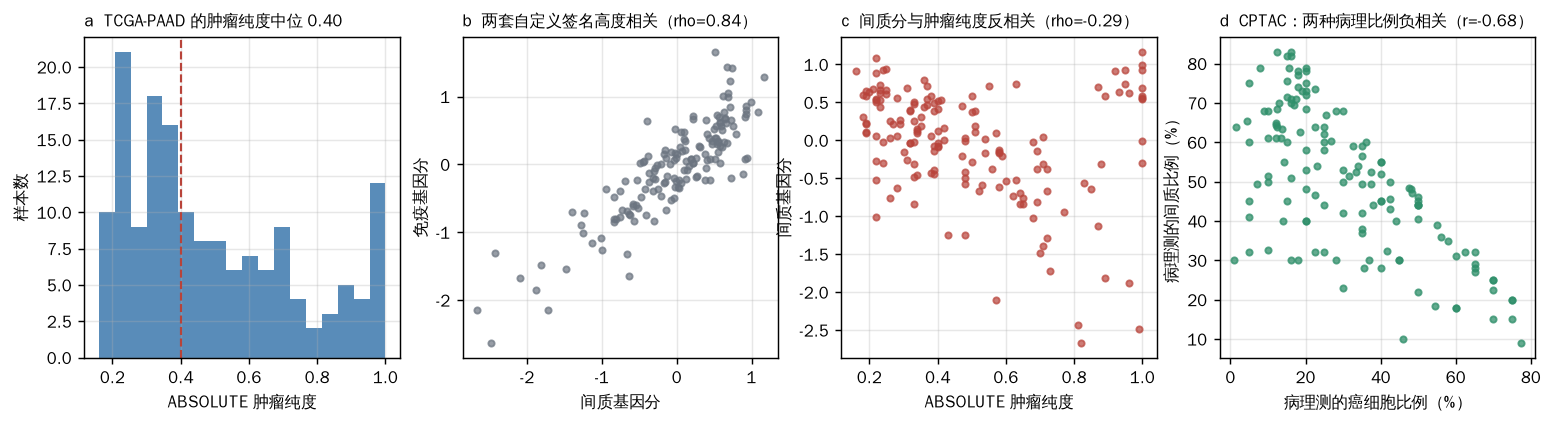
胰腺癌的间质长期被当成"帮凶",但三个被并称为"减少间质"的关键实验给出的结果并不一致:急性抑制 Hedgehog 通路提高了瘤内吉西他滨浓度、也延长了小鼠生存(11 天到 25 天)并减少肝转移,而在癌细胞里删掉 Shh 或敲掉 αSMA 阳性肌成纤维细胞却让肿瘤更凶、生存更短。本文指出这不是投票式的矛盾:三项动的对象(一条通路/癌细胞里的一个配体/一类细胞)、时点(急性给药/全程)与读数都不同,而"减少间质"这一个说法同时含着三样东西——间质提供的支持、间质施加的限制、以及药物能不能送进去。在只有净结局这一个读数时,支持与限制在数学上只能以差值出现,分不开。患者组织的相关性也裁决不了:在 TCGA 的 184 例胰腺癌里,肿瘤纯度中位只有 0.40、47% 低于 0.4,间质签名与免疫签名的相关高达 0.84(组成约束与真实共同变化都可能贡献),间质分与生存的关联本就不显著(HR 1.13,0.93–1.38),校正纯度后进一步消失,只看导管腺癌时符号还会翻转;换到病理直接量间质的 CPTAC 队列(间质中位占 50%、癌细胞占 25%,两者相关 −0.68),关联同样不显著而方向相反(HR 0.89)。能算的只是间质压这一支的力学:球形肿瘤间质压模型里,压力梯度还没被压平的那层边缘,其特征长度由组织性质决定,大α时边缘层厚度趋于常数倍的这一长度,因此"相对流速仍达到边缘一成"的体积比例大致按 1/R 下降——而要让半径放大 n 倍的肿瘤维持同样比例,导水率必须放大 n² 倍(小鼠 3 mm 到人 15 mm 就是 25 倍)。这算的是对流的力学范围,不是药物可达比例:模型里没有跨血管通量、扩散、摄取与代谢,而这套解里的对流恰恰是向外的,与向内的扩散相抗。三期试验 HALO-301 里客观缓解率从 36% 升到 47%,但缓解持续时间 7.4 对 6.1 个月、总生存 11.2 对 11.5 个月、风险比 1.00——更多人一度缓解没有换来更长或更持久的收益,而这组结果本身并不能把失败拆成"输送增益"与"限制解除"各占多少。

肿瘤演化动力学专题肿瘤微环境基质反馈胰腺癌
47
约束与权衡15 分钟

持续、间歇与按状态调整的治疗,怎样改变肿瘤的后续演化?

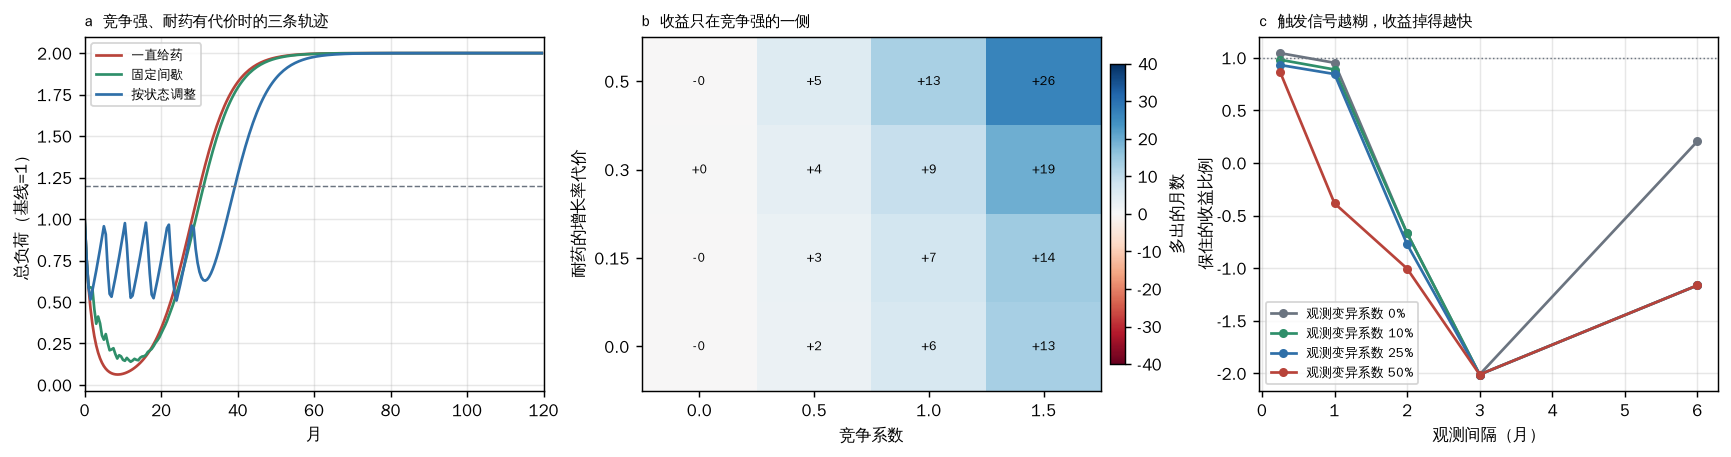
两个真实结果看起来互相矛盾:前列腺癌的非随机先导研究里,按血清标志物调整给药的中位进展时间是 33.5 个月对 14.3 个月,平均给药强度只有标准方案的 54%;黑色素瘤的随机二期试验 S1320 里,固定的"停三周给五周"却把随机后无进展生存从 9.0 个月压到 5.5 个月。本文用敏感-耐药两群体竞争模型把它们放回同一张图上,得到三条可判定的结论。第一,在这个模型里收益完全取决于竞争强度:竞争系数为零时三种策略的进展时间只差 0.2 个月以内,竞争系数1.5、耐药代价0.5的组合下,按状态调整比一直给药多出26.5个月——模型里只留了竞争这一条耦合,所以这句话说的是这套设定,不是"所有间歇收益都只来自竞争"。第二,停药期让敏感细胞分裂,既保住了竞争压制也在制造新的耐药细胞;把每次分裂产生耐药的概率从 0 提到 1%,收益从 9.2 个月缩到 5.4 个月,但在本模型里始终没有翻成负值——也就是说 S1320 那个"间歇更差"的方向,这套生物学假设生成不出来。第三,终点定义本身就能翻转结论:按"超过治疗前基线两成"判进展,按状态调整最好(39.3 对 30.1 个月);换成"超过最低点两成",同一批模拟里按状态调整变成最差(3.0 对 12.9 个月),因为它的规则本来就要让负荷回到基线,而那是它自己最低点的两倍。要说清这两个都是本模型自选的**负荷**终点,不是 RECIST——后者针对靶病灶直径之和、还要求绝对增加≥5 mm 并计入新病灶;而且最低点那一条实际由三条规则共同决定(上浮比例、0.1×基线的绝对下限、3 个月门槛),本文把逐条拆开的结果一并给出。固定间歇则在阈值 10% 与 20% 之间发生符号翻转,因此本模型在标准阈值下并没有重现 S1320 的方向,这一点如实写出。最后是可观测性:在这组参数下,触发信号每月测一次能保住约九成收益,每两个月测一次收益全部消失并反过来比一直给药更差——月这个单位来自模型的自选速率与阈值,没有临床标定,只能当示意。本文是机制与判据的分析,不生成任何剂量、停药或换药建议。

肿瘤演化动力学专题适应性治疗柔性增益控制演化与策略
48
历史与路径依赖31 分钟

肿瘤怎样获得持续生长的能力,这种能力又如何在细胞后代中保留?

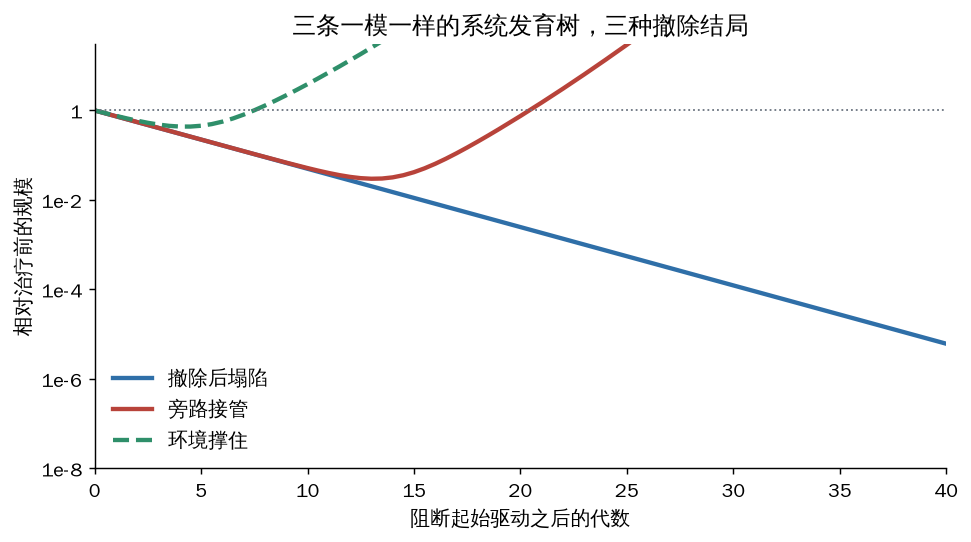
肿瘤的“持续生长能力”其实混着三件事:早期发生了哪些改变(形成史)、这份能力以什么方式传到今天的细胞(保留)、以及去掉它群体会不会塌(当下必要)。本文先用 TRACERx 与 TRACERx–PEACE 的公开结果拆前两层——起始驱动在组织学正常的肺里按样本算很常见(按细胞算仍稀有),而后代的“保留”既有干系继承,也有反复再选择,还有一段谱系关系预测不了的部分;再用一个自建、按公开派生分布定标的克隆动力学模型说明第三层读不出来:中性旁路要在治疗前的多区域测序里露头需要约 10⁻⁴ 的获得率,与基因型无关的生长率异质性要分辨需要每组两百多个肿瘤,同一亚克隆占比又对应一整条“选择优势—出现时间”曲线。撤除之后也不是随便看看就能分辨:光比较残留的克隆组成比例,旁路接管与环境供给可以逐项完全相同(本文给出该条件),要继续区分,需确认干预确实到位,并结合残留的分支、替代功能与位置相关保护证据;没有一项是通用的充分条件。最后用 DepMap 给出实际测到的当下必要:肺癌细胞系里 36 个 KRAS 激活突变携带者有 35 个依赖 KRAS,EGFR 携带者只有 3/6,而占驱动多数的抑瘤基因,只要功能确已丢失,在敲除范式里就问不出必要性——被稳定住的错义突变体是例外,那是个定义清楚的维持实验。模型是卡通,两篇入口论文的逐病例数据未取得,相关数字全部按原文引用。

肿瘤演化动力学专题克隆演化遗传与持续肺癌

继续追问

全部课题

来源